IQ OQ PQ for Pharmaceutical Equipment and GxP Systems gives a practical validation sequence from installation evidence to routine-use confidence.
- IQ proves installation and configuration; OQ challenges functions and limits; PQ proves the system works in the intended process.
- Acceptance criteria must be tied to URS, risk assessment, calibration status, data integrity and operational controls.
- The article helps QA and Engineering avoid protocols that pass on paper but fail to prove real process readiness.
IQ OQ PQ dược phẩm thất bại không phải vì thiếu biểu mẫu. Nó thất bại khi protocol không chứng minh được thiết bị hoặc hệ thống GxP được lắp đúng, vận hành đúng, chạy ổn định trong điều kiện thật, và không làm sai dữ liệu dùng cho quyết định chất lượng.
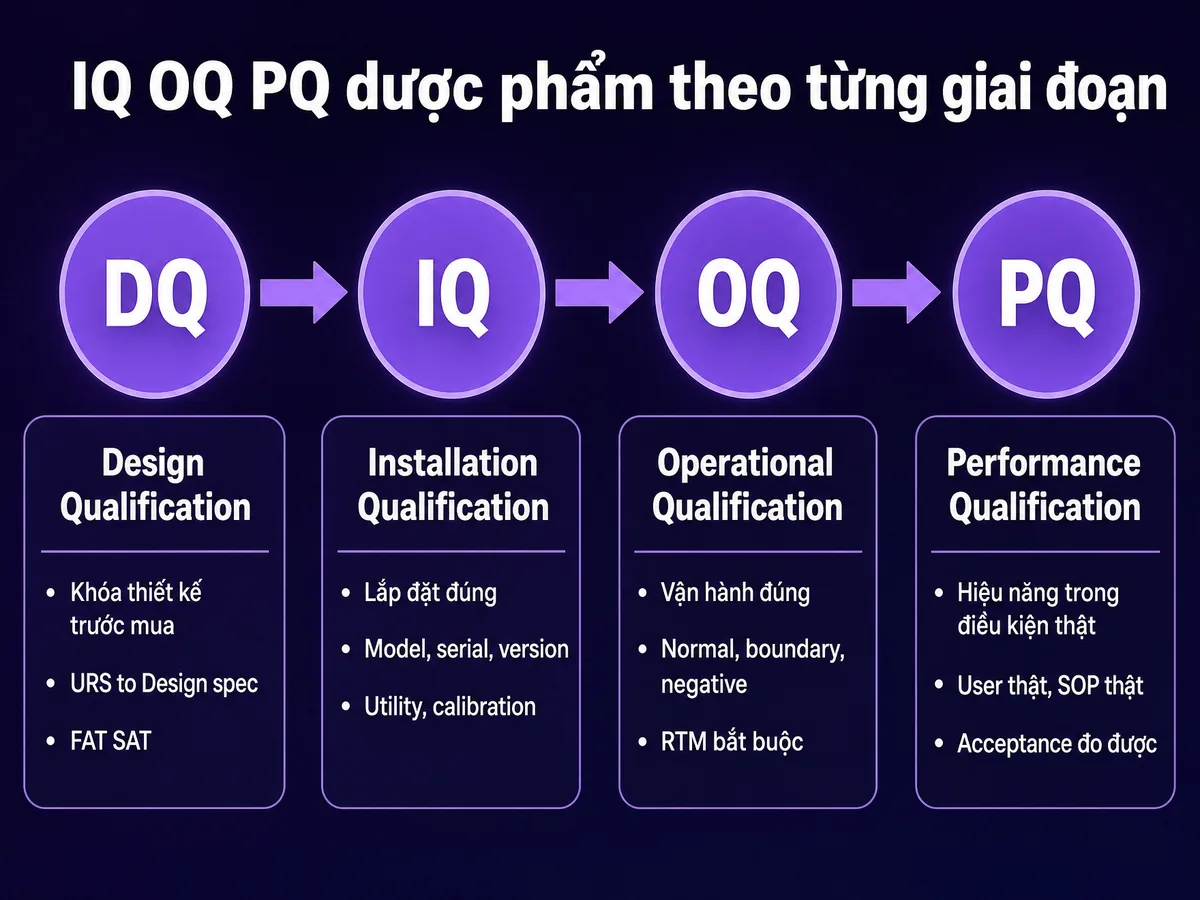
DQ khóa thiết kế trước khi mua, IQ xác nhận lắp đặt đúng baseline, OQ kiểm chứng function critical trong điều kiện kiểm soát, và PQ chứng minh hiệu năng thực tế với user thật.
Acceptance criteria phải đo được và gắn với URS — không phải viết chung chung “hệ thống hoạt động tốt.” Nếu audit trail, role denial, calculation boundary hoặc interface failure không nằm trong test scope OQ, hồ sơ chưa chạm tới risk thật.
Bài này hướng dẫn xây dựng protocol theo Annex 15, GAMP 5, Part 11 và ICH Q9(R1), tránh các lỗi qualification thường bị soi trong audit từ thiếu RTM đến thiếu evidence cho vendor leverage.
IQ OQ PQ dược phẩm là chuỗi qualification chứng minh thiết bị hoặc hệ thống phù hợp với intended use.
DQ khóa thiết kế, IQ khóa lắp đặt, OQ thử vận hành, PQ chứng minh hiệu năng trong điều kiện thực tế.
Bài này giúp anh/chị:
- Phân biệt DQ, IQ, OQ và PQ theo quyết định GMP
- Viết protocol có acceptance criteria đo được
- Biết khi nào dùng full scripted testing, khi nào leverage vendor evidence
- Gắn IQ/OQ/PQ với Annex 15, GAMP 5, Part 11 và ICH Q9(R1)
- Tránh các lỗi qualification thường bị soi trong audit

Regulatory baseline cho IQ OQ PQ dược phẩm
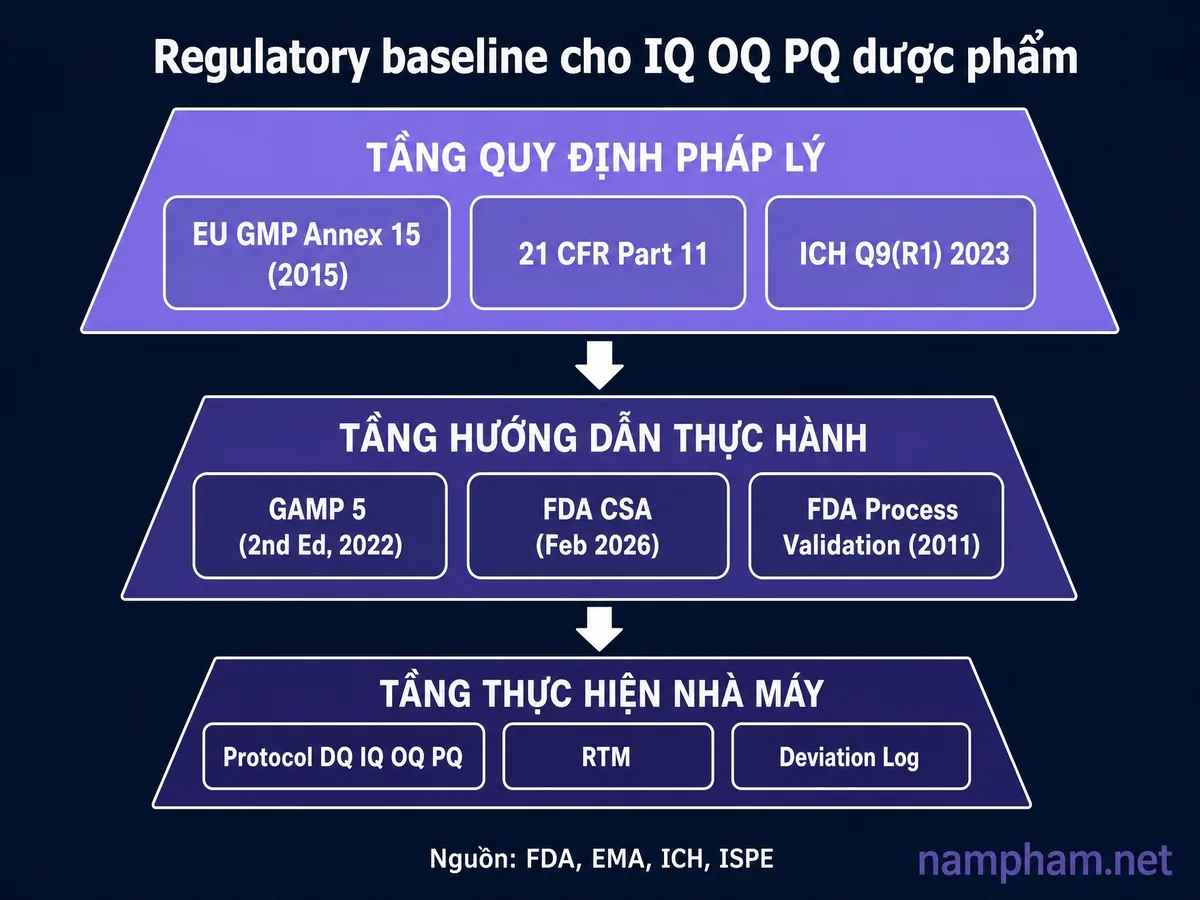
Căn cứ quy định: Các nhận định GMP trong bài được đối chiếu trực tiếp theo EU GMP Annex 15 (hiệu lực từ 10/2015, hiện hành), EU GMP Annex 11 (ban hành 01/2011, hiện hành), 21 CFR Part 11 và 21 CFR 211.68.
CSV dược phẩm: validation lifecycle theo GAMP 5, IQ OQ PQ và risk assessment
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
CSV dược phẩm: validation lifecycle theo GAMP 5, IQ OQ PQ… →
Annex 15 hiện hành và vai trò của DQ-IQ-OQ-PQ
EU GMP Annex 15 hiện hành trên EudraLex Volume 4 là Qualification and validation (có hiệu lực từ ngày 01/10/2015, hiện hành). Annex 15 yêu cầu qualification và validation dựa trên vòng đời, quản lý rủi ro chất lượng và bằng chứng phê duyệt phù hợp trước khi dùng trong sản xuất GMP (European Commission — EudraLex Volume 4).
Bản sửa đổi EU GMP Annex 15 đang ở giai đoạn concept paper/consultation — chưa có hiệu lực pháp lý tại thời điểm cập nhật.
Part 11, Annex 11 và FDA CSA trong IQ OQ PQ dược phẩm
Khi IQ OQ PQ dược phẩm áp dụng cho hệ thống máy tính, Part 11 và Annex 11 đi vào OQ/PQ rất sớm. 21 CFR Part 11 §11.1(d) cho phép electronic records dùng thay paper records nếu đáp ứng Part 11. §11.10(e) là audit trail bảo mật, computer-generated và time-stamped. §11.70 là signature/record linking. §11.100 và §11.200 là yêu cầu chữ ký điện tử và controls (eCFR — 21 CFR Part 11).
EU GMP Annex 11 (bản sửa đổi tháng 01/2011, hiện hành) là baseline hiện hành cho computerized systems trong EU GMP. FDA CSA (cập nhật tháng 02/2026, hiện hành) là final guidance cho medical device production/QMS software. Với drug CGMP, dùng CSA như benchmark critical thinking và risk-based testing, không phải direct drug CGMP requirement (FDA — Computer Software Assurance Guidance (tháng 02/2026)).
IQ OQ PQ dược phẩm là gì – và không phải là gì?
Định nghĩa ngắn cho đội QA, engineering và validation
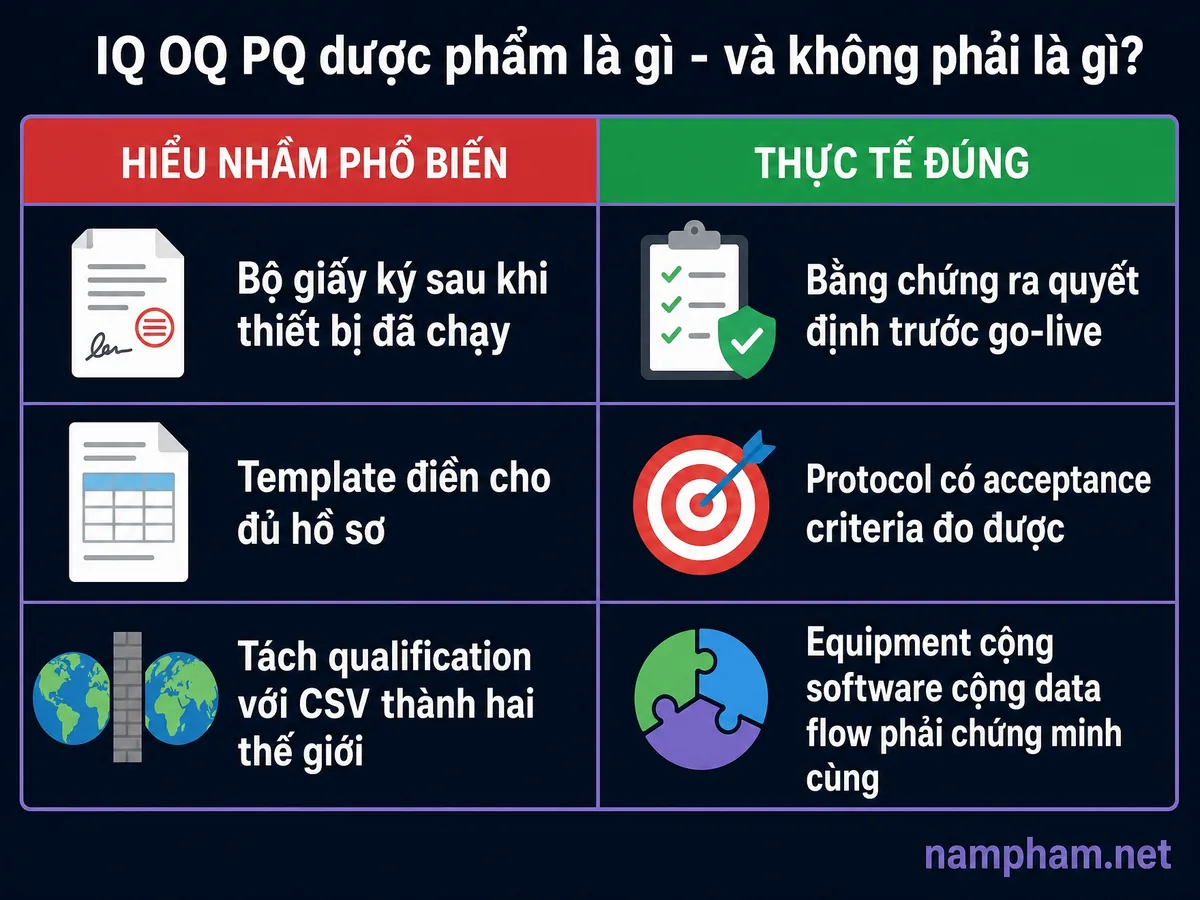
IQ chứng minh thiết bị hoặc hệ thống được lắp đặt đúng. OQ chứng minh nó hoạt động đúng trên dải vận hành đã định nghĩa. PQ chứng minh nó tạo kết quả ổn định trong điều kiện sử dụng thật. DQ đứng trước ba bước này để chứng minh thiết kế đáp ứng URS trước khi mua hoặc build.
IQ OQ PQ dược phẩm không phải là một bộ giấy ký sau khi thiết bị đã chạy. Nó là bằng chứng ra quyết định. QA ký protocol vì acceptance criteria đã hợp lý. Engineering thực hiện test vì configuration đã rõ. System owner nhận bàn giao vì deviation đã được xử lý. Thực tế, thẩm định hệ thống không thể hoạt động độc lập; bất kỳ lỗi nghiêm trọng nào phát sinh trong quá trình chạy PQ đều đòi hỏi quy trình xử lý Deviation và CAPA phải tích hợp liền mạch vào hệ thống quản lý chất lượng QMS GMP để đảm bảo truy vết khi thanh tra.
Ranh giới giữa equipment qualification và CSV
Với thiết bị cơ khí đơn giản, IQ/OQ/PQ tập trung vào lắp đặt, utility, calibration, operating range và performance. Với hệ thống máy tính, IQ/OQ/PQ phải kiểm soát software version, configuration, role, audit trail, electronic signature, backup/restore, interface và data migration.
Đừng tách qualification và CSV thành hai thế giới. Một cân điện tử có firmware, user role, calibration data và interface vào MES. Nếu dữ liệu cân quyết định dispensing, qualification phải chứng minh cả thiết bị lẫn luồng dữ liệu.
IQ OQ PQ dược phẩm theo từng giai đoạn
GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp c… →
DQ – khóa thiết kế trước khi mua hoặc configure
DQ trả lời một câu hỏi: thiết kế đề xuất có đáp ứng URS và rủi ro GxP không? Với thiết bị, DQ xem design specification, material of construction, capacity, utility, cleaning, calibration và safety. Với hệ thống máy tính, DQ xem architecture, security model, audit trail, e-signature, backup, disaster recovery và interface.
FAT và SAT có thể hỗ trợ DQ/IQ/OQ, nhưng không tự động thay thế qualification tại site. FAT chứng minh vendor build đúng trong môi trường vendor. SAT chứng minh hệ thống được nhận và kết nối đúng tại site. IQ/OQ/PQ của nhà máy vẫn phải chứng minh intended use.
IQ – chứng minh lắp đặt và baseline đúng
IQ cần xác nhận location, model, serial number, utility, installation drawing, calibration status, software version, database version, network path, service account, time sync và backup location. Với hệ thống GxP, IQ cũng nên xác nhận audit trail đã bật và admin account được kiểm soát.
Sai lầm thường gặp là IQ chỉ chụp ảnh nameplate. Nameplate cần có, nhưng chưa đủ. IQ phải tạo baseline để sau này change control biết cái gì đã thay đổi.
OQ – thử chức năng và điều kiện biên
OQ kiểm tra hệ thống vận hành đúng trên dải đã định nghĩa. Test nên bao gồm normal case, boundary case và negative case. Ví dụ: alarm có kích hoạt khi vượt giới hạn không? User không có quyền có bị chặn không? Audit trail có ghi trước/sau, người thao tác, thời điểm và lý do thay đổi không?
OQ của computerized systems cần RTM. Mỗi test case phải map về URS hoặc functional requirement. Nếu không có traceability, inspector có thể hỏi “tại sao test này tồn tại?” và đội dự án sẽ khó defend.
PQ – chứng minh hiệu năng trong điều kiện thật
PQ không lặp lại OQ bằng tên khác. PQ dùng người dùng thật, SOP thật, dữ liệu thật hoặc dữ liệu mô phỏng có rationale, trong điều kiện vận hành gần production nhất. Với thiết bị sản xuất, PQ thường gắn với campaign hoặc batch representative. Với hệ thống MES/LIMS/SCADA, PQ chứng minh workflow vận hành end-to-end.
Acceptance criteria PQ phải đo được. Tránh câu “hệ thống hoạt động tốt”. Hãy viết “3 execution liên tiếp hoàn tất workflow release, không critical deviation, audit trail đầy đủ, e-signature linked đúng record”.
Template IQ/OQ/PQ sẵn dùng (PDF, tiếng Việt)
Tải template protocol trong Resource Hub trước khi dựng ma trận tài liệu — có sẵn section theo từng giai đoạn.
Bảng quyết định protocol cho IQ OQ PQ dược phẩm
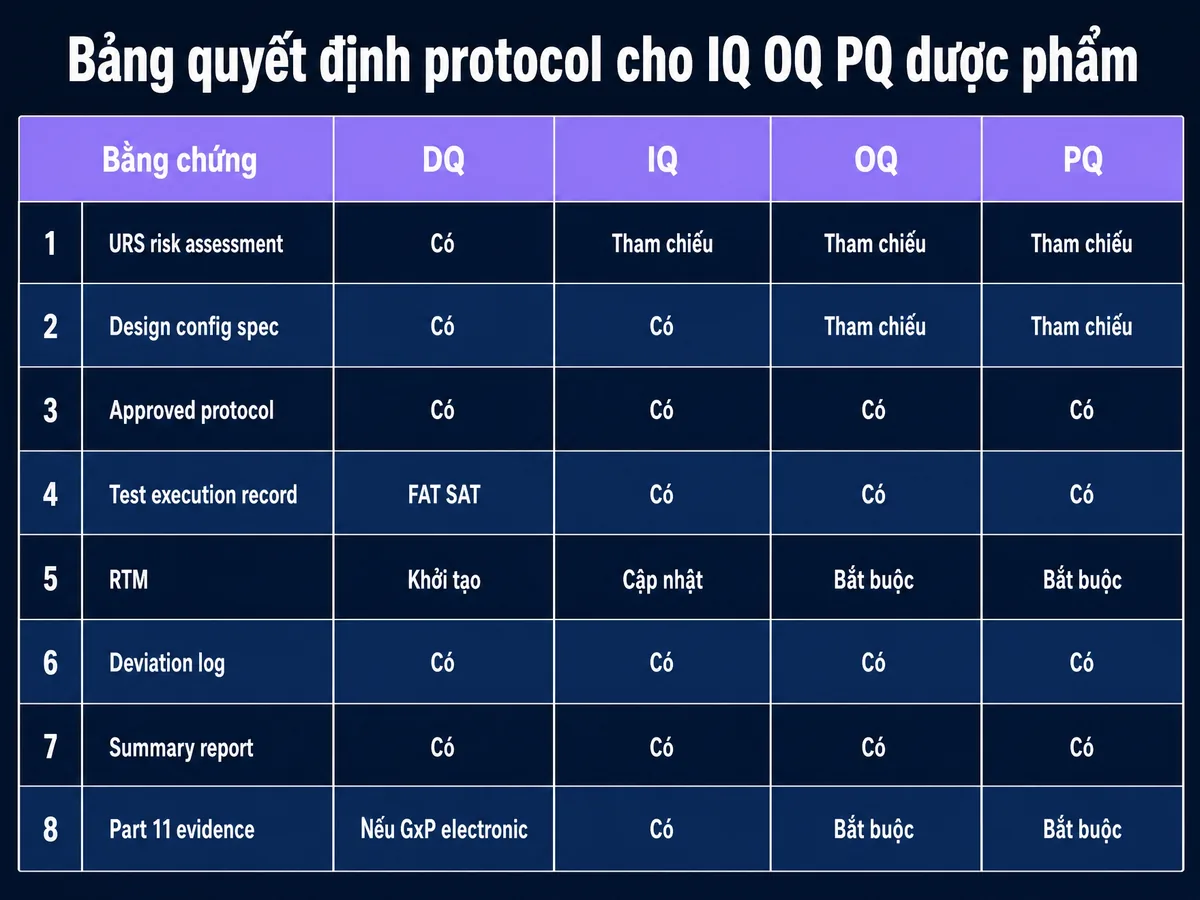
Ma trận tài liệu và bằng chứng nên có
| Bằng chứng | DQ | IQ | OQ | PQ | Ghi chú kiểm soát |
|---|---|---|---|---|---|
URS / risk assessment |
Có |
Tham chiếu |
Tham chiếu |
Tham chiếu |
Khóa intended use |
Design / configuration spec |
Có |
Có |
Tham chiếu |
Tham chiếu |
Cần version control |
Approved protocol |
Có |
Có |
Có |
Có |
Phải duyệt trước execution |
Test execution record |
FAT/SAT |
Có |
Có |
Có |
Có chữ ký và ngày thực hiện |
RTM |
Khởi tạo |
Cập nhật |
Bắt buộc |
Bắt buộc |
Nối URS – risk – test |
Deviation log |
Có |
Có |
Có |
Có |
Không được sửa tay im lặng |
Summary report |
Có |
Có |
Có |
Có |
Kết luận readiness |
Part 11 evidence |
Nếu GxP electronic |
Có |
Bắt buộc |
Bắt buộc |
Audit trail, e-signature, access |
Ví dụ chia mức test theo rủi ro
Một tủ lạnh bảo quản mẫu QC có thể cần IQ, OQ mapping nhiệt độ và PQ vận hành theo SOP. Một LIMS Category 4 cần IQ software/configuration, OQ workflow/calculation/audit trail và PQ sample-to-result theo quy trình lab thật. Một dashboard OEE không dùng cho GMP decision có thể chỉ cần GxP assessment và documented rationale.
Đây là điểm GAMP 5 giúp IQ OQ PQ dược phẩm bớt nặng. Không phải mọi thứ đều test như MES. Nhưng mọi quyết định giảm test phải có risk rationale.
Cấu trúc một protocol IQ OQ PQ theo Annex 15: template cần những mục nào
Annex 15 §2.4 đặt nền cho toàn bộ cấu trúc: “Validation protocols should be prepared which defines the critical systems, attributes and parameters and the associated acceptance criteria.” Protocol dù dựng từ template vẫn chỉ hợp lệ khi đủ tám thành phần sau.
- Object và scope: thiết bị/hệ thống gì, site/phòng nào, giai đoạn nào (IQ, OQ hay PQ — hoặc combined).
- Mô tả hệ thống: model, serial/configuration, utility yêu cầu — đủ để nhận diện đúng đối tượng được qualify.
- Responsibilities: ai viết, review, approve protocol và report; ai thực hiện test — phân vai rõ ràng theo cùng tinh thần segregation of duties trong hệ thống.
- Reference documents: URS, functional/design specification, drawings, SOP liên quan — URS là neo xuyên suốt từ kiến trúc hệ thống nhà máy tới acceptance criteria.
- Acceptance criteria: tiêu chí đo được gắn về URS/risk — xem “Bảng quyết định protocol” phía trên.
- Test items và method: test case theo giai đoạn — IQ verify installation đúng bản vẽ, criteria, tài liệu supplier, calibration và material of construction (Annex 15 §3.9); OQ test operating limits và “worst case” conditions (§3.11–3.12); PQ chứng minh vận hành ổn định với vật liệu/điều kiện thật (§3.14).
- Deviation handling: Annex 15 §2.8 — “Results which fail to meet the pre-defined acceptance criteria should be recorded as a deviation and be fully investigated according to local procedures.”
- Report và release block: phần kết luận đối chiếu acceptance criteria cùng block ký phê duyệt — Annex 15 §2.10 đòi “A formal release for the next stage in the qualification and validation process should be authorised by the relevant responsible personnel” — nghĩa là không có formal release thì không được sang giai đoạn tiếp.
Với computerized system, Annex 11 §4.1 thêm một ràng buộc: nhà sản xuất phải giải trình được “standards, protocols, acceptance criteria, procedures and records based on their risk assessment” — danh sách mục trên phải co giãn theo risk assessment chứ không copy máy móc. Ranh giới Part 11/Annex 11 trong e-signature và audit trail của report được phân tích sâu hơn trong bài so sánh Annex 11 vs 21 CFR Part 11.
Những lỗi làm IQ OQ PQ dược phẩm yếu trước audit
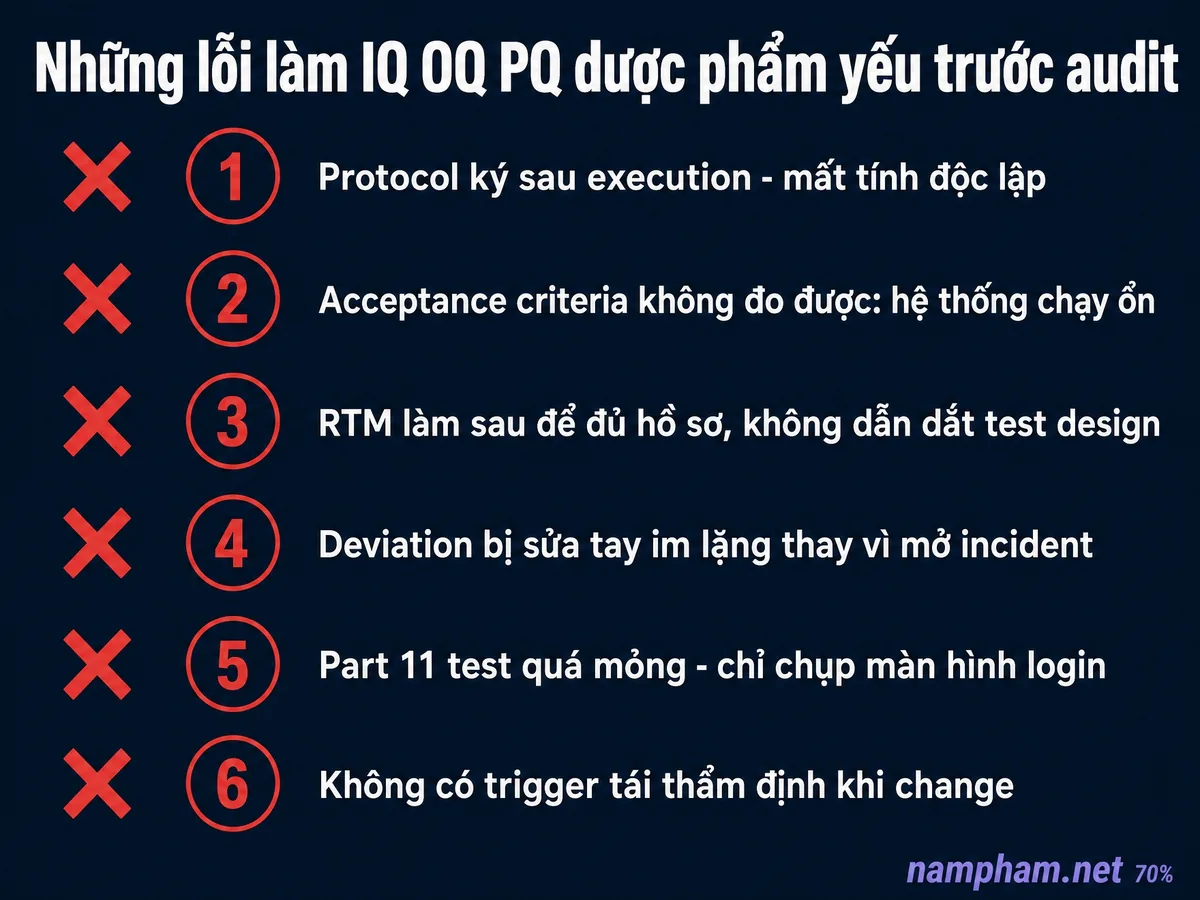
Lỗi 1-3: protocol hồi tố, criteria mơ hồ, RTM thiếu
Protocol ký sau execution. Đây là lỗi nặng vì làm mất tính độc lập của protocol. Protocol phải được phê duyệt trước khi test, với scope, method, acceptance criteria và người chịu trách nhiệm rõ ràng.
Acceptance criteria không đo được. “Pass nếu hệ thống chạy ổn” không phải criteria. “Pass nếu alarm high temperature kích hoạt trong 60 giây, hiển thị đúng user group và ghi audit trail” là criteria có thể kiểm.
RTM làm sau để đủ hồ sơ. RTM phải dẫn dắt test design, không phải appendix trang trí. Nếu test case không map được về requirement hoặc risk, hãy bỏ hoặc viết lại.
Lỗi 4-6: deviation xử lý im lặng, Part 11 test hời hợt, requalification thiếu trigger
Deviation bị sửa tay. Nếu test fail, phải mở deviation hoặc test incident. Sau đó mới điều tra, sửa, đánh giá impact và quyết định retest.
Part 11 test quá mỏng. OQ cần test audit trail theo §11.10(e), access/authority checks, e-signature controls theo §11.100/§11.200 và signature/record linking theo §11.70. Chỉ chụp màn hình login là chưa đủ.
Không có trigger tái thẩm định. Requalification cần được đánh giá khi có change phần mềm, firmware, utility, location, critical spare part, SOP, recipe, interface, master data hoặc repeated deviation.
Risk-based IQ OQ PQ dược phẩm theo ICH Q9(R1)
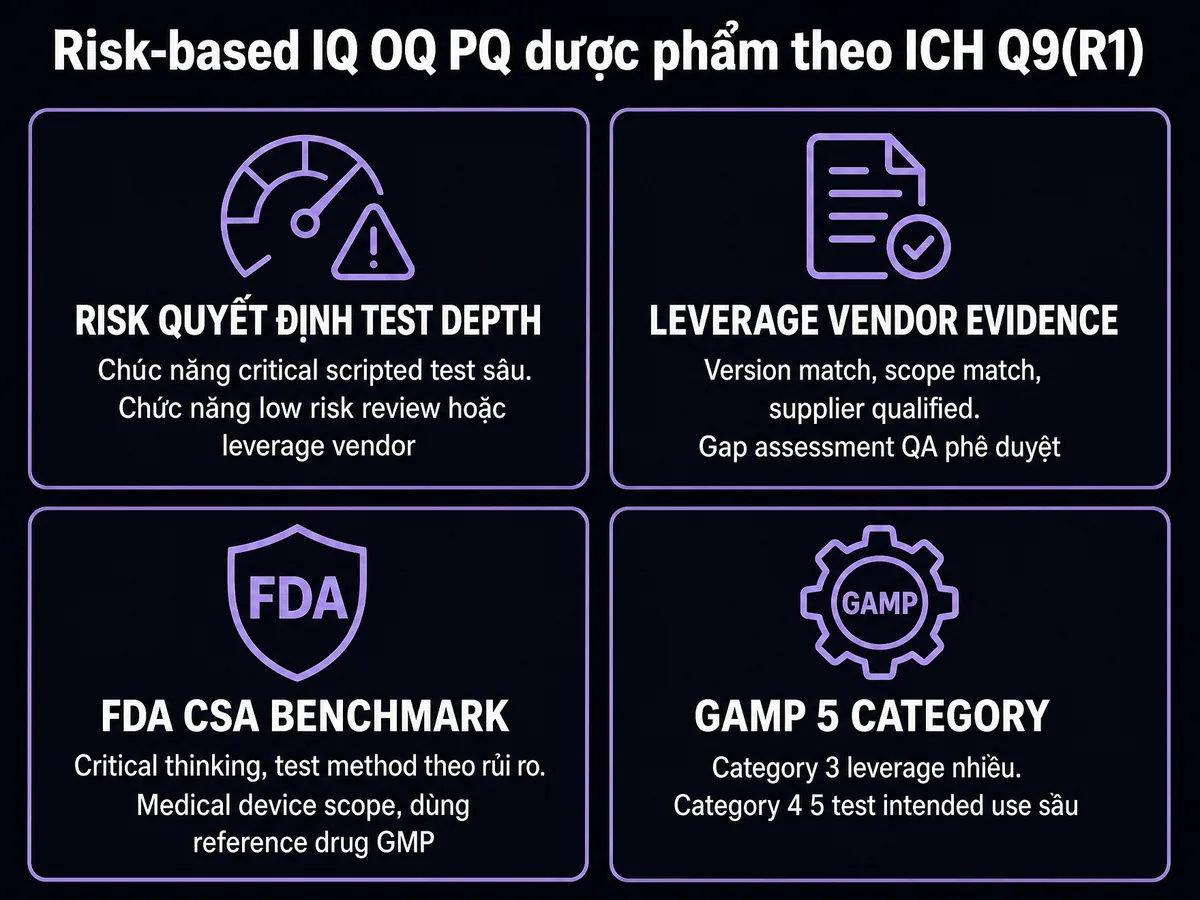
Risk assessment phải quyết định test depth
ICH Q9(R1) (Step 4, thông qua ngày 18/01/2023, hiện hành) nhấn mạnh quản lý subjectivity trong QRM và risk-based decision-making. Với IQ/OQ/PQ, điều này có nghĩa đội dự án phải giải thích tại sao một chức năng được test sâu, test nhẹ hoặc leverage vendor evidence (ICH — Q9(R1) Guideline, Step 4).
Ví dụ số: hệ thống HVAC có 25 alarm. Chỉ 6 alarm ảnh hưởng trực tiếp điều kiện bảo quản nguyên liệu nhạy nhiệt. 6 alarm đó cần scripted OQ với boundary và negative testing. 19 alarm còn lại có thể kiểm bằng configuration review nếu risk assessment chứng minh không ảnh hưởng CPP/CQA.
Leverage vendor evidence nhưng không giao trắng trách nhiệm
GAMP 5 Second Edition khuyến khích dùng supplier involvement và documentation khi phù hợp. Với software Category 3 hoặc phần ít rủi ro của Category 4, vendor test report có thể giảm test lặp lại. Điều kiện là version match, scope match, supplier qualified và gap assessment được QA phê duyệt (ISPE — GAMP 5 Guide 2nd Edition).
FDA CSA (cập nhật tháng 02/2026, hiện hành) cũng khuyến khích tập trung rigor vào nơi có rủi ro cao hơn trong scope medical device production/QMS software. Với nhà máy thuốc, đây là benchmark tốt để tránh test hình thức. Nhưng predicate rule và GMP obligation vẫn phải được map riêng — cách phân tích rủi ro để validate đúng chỗ được triển khai chi tiết trong Risk Assessment Hệ thống GMP: FMEA đúng cách để Validate đúng chỗ và Defend trước Auditor.
Audit trail và e-signature trong IQ OQ PQ dược phẩm
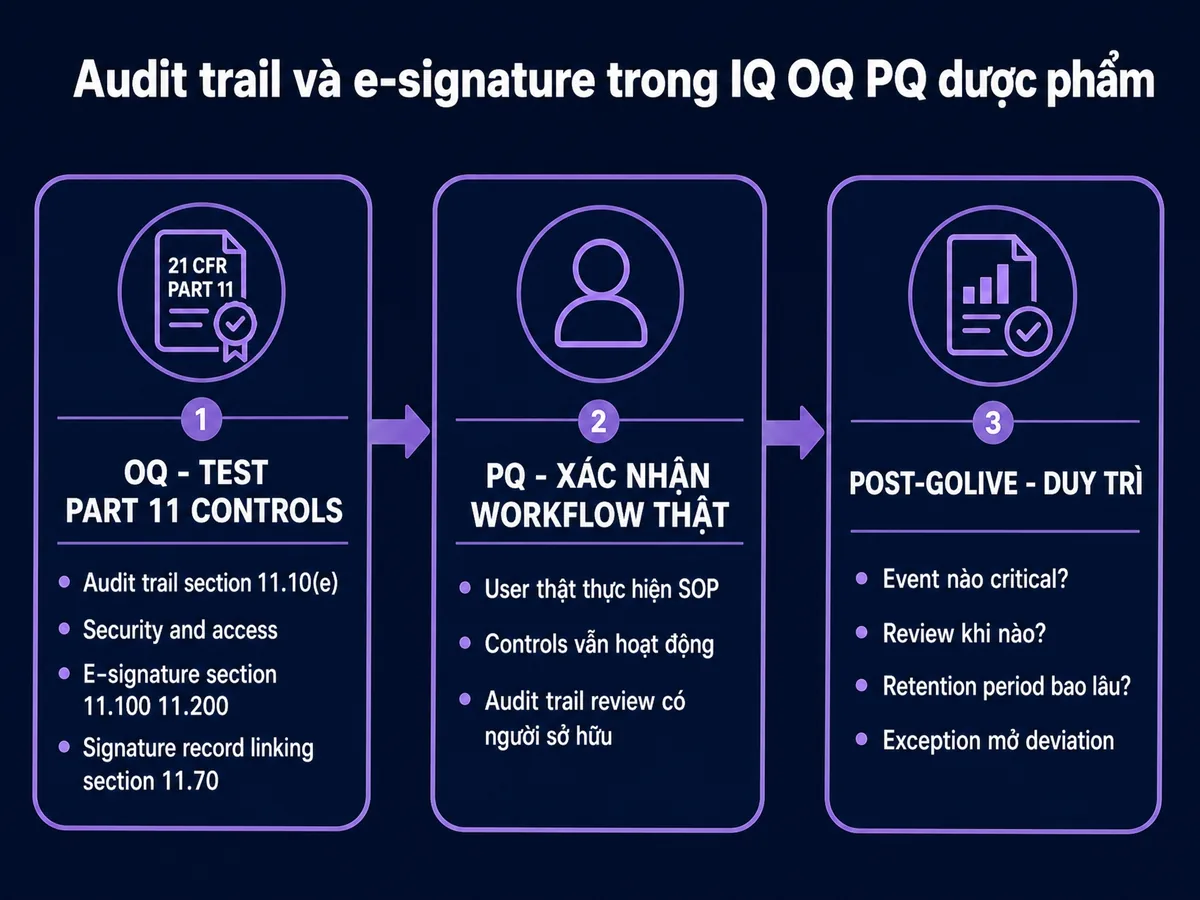
Test Part 11 nên đặt ở OQ, xác nhận lại ở PQ
Với computerized systems, Part 11 controls không nên để tới cuối dự án mới kiểm. OQ phải thử security, audit trail, e-signature, record copy, backup/restore và access role. PQ xác nhận người dùng thật thực hiện quy trình thật mà controls vẫn hoạt động.
Một OQ Part 11 tối thiểu nên có: tạo record, sửa record, xóa hoặc vô hiệu record nếu được phép, ký điện tử, attempt truy cập trái quyền, thay đổi role, export record và review audit trail. Mỗi test cần expected result cụ thể.
Audit trail review phải có người sở hữu
Audit trail được bật không có nghĩa là được kiểm soát. QA hoặc process owner cần biết event nào critical, review khi nào, filter nào dùng, exception nào phải mở deviation, và retention period là bao lâu. Nếu không, audit trail chỉ là dữ liệu tồn kho — cấu hình và quy trình review đúng được trình bày chi tiết trong Audit Trail trong GMP: Cấu hình đúng 21 CFR Part 11 và EU GMP Annex 11 để không bao giờ nhận FDA Warning Letter.
Đọc tiếp trong cùng cụm:
- CSV dược phẩm: validation lifecycle theo GAMP 5, IQ OQ PQ và risk assessment
- GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist
- CSV cho Hệ thống MES trong GMP: Validate đúng chỗ để eBR thành Bằng chứng, không phải Gánh nặng
- CSV cho Hệ thống SCADA trong GMP: Validate Cơ chế Tạo Bằng chứng, không phải Màn hình HMI
Decision Moment
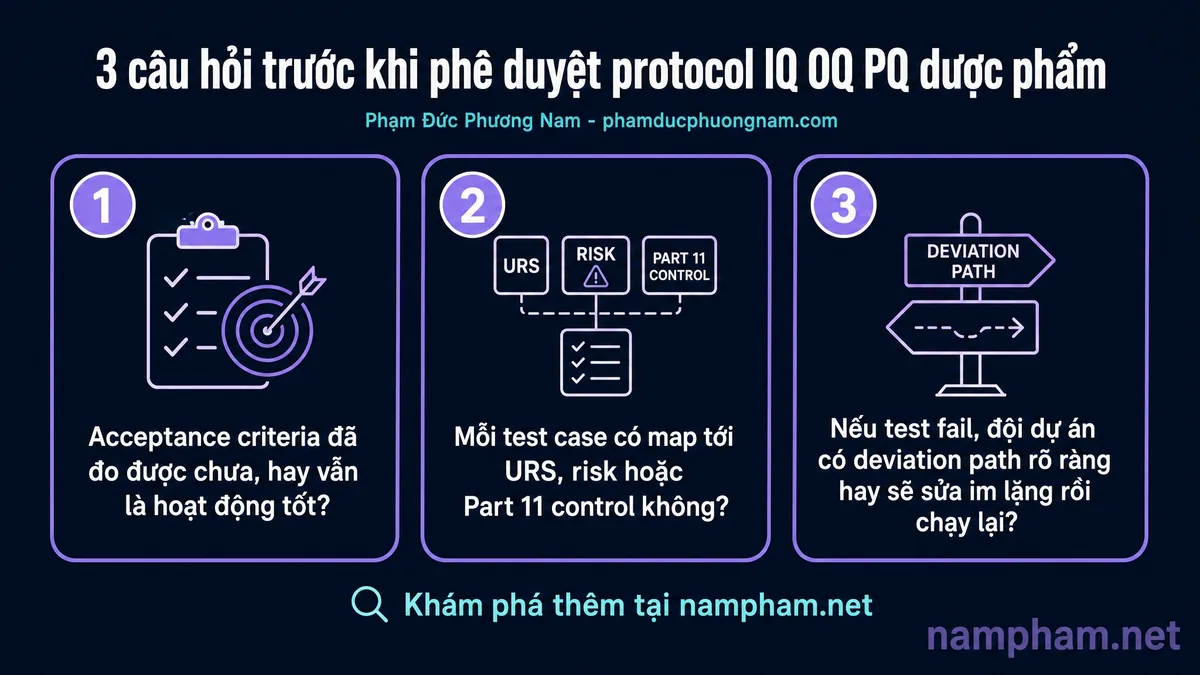
Trước khi phê duyệt protocol IQ OQ PQ dược phẩm, hãy hỏi ba câu:
1. Acceptance criteria đã đo được chưa, hay vẫn là “hoạt động tốt”?
2. Mỗi test case có map tới URS, risk hoặc Part 11 control không?
3. Nếu test fail, đội dự án có deviation path rõ ràng hay sẽ sửa im lặng rồi chạy lại?
Nếu ba câu này chưa rõ, đừng vội execution. Hãy sửa protocol trước khi tạo dữ liệu yếu. Khi cần rà soát qualification strategy cho thiết bị, LIMS, MES hoặc SCADA, anh/chị có thể xem dịch vụ đánh giá Data Integrity & CSV và đặt lịch trao đổi tại nampham.net trước khi viết protocol.
FAQ
DQ xảy ra trước khi mua hoặc configure để chứng minh thiết kế đáp ứng URS. IQ/OQ/PQ chứng minh sau đó: lắp đặt đúng, vận hành đúng và hiệu năng đúng trong điều kiện sử dụng.
Không. Mức effort phải dựa trên intended use và rủi ro GxP. Hệ thống Category 4 như LIMS/MES thường cần đầy đủ hơn. Công cụ non-GxP hoặc rủi ro thấp có thể cần assessment và rationale thay vì full package.
Protocol phải được phê duyệt trước execution. Nếu test đã chạy rồi mới ký protocol, evidence rất yếu. Báo cáo ký sau execution là bình thường, nhưng protocol hồi tố thì không ổn.
Có thể cần ở mức đơn giản nếu thiết bị có nhiều URS hoặc critical functions. RTM không chỉ dành cho software. Nó giúp nối requirement, risk, test và deviation để QA defend quyết định qualification.
Không tự động. FAT có thể được leverage nếu scope, version và điều kiện test phù hợp. Nhà máy vẫn cần đánh giá gap với intended use tại site và kiểm các điểm site-specific như utility, role, SOP và interface.
Khi có change có thể ảnh hưởng validated state. Ví dụ: relocation, software patch, firmware update, critical spare part, utility change, recipe change, repeated deviation hoặc thay đổi SOP vận hành.
Có, nếu hệ thống tạo hoặc quản lý electronic records/e-signatures cho GMP decision. OQ nên test audit trail, access control, signature components và signature/record linking. PQ xác nhận controls đó hoạt động trong workflow thật.
Không theo nghĩa bỏ qua qualification. CSA giúp chọn test method theo rủi ro và khuyến khích critical thinking. Với drug CGMP, CSA là benchmark; yêu cầu chính vẫn phải map với GMP, Part 11, Annex 11, Annex 15 và SOP nội bộ.
Ghi Chú Minh Bạch
Nguồn quy định chính
- EU GMP Annex 11 Computerised Systems (ban hành 01/2011, hiện hành) — EU GMP Annex 11.
- EU GMP Annex 15 Qualification and Validation (hiệu lực từ 01/10/2015, hiện hành) — EU GMP Annex 15.
- EudraLex Volume 4 current annex listing – EudraLex Volume 4.
- 21 CFR Part 11 – 21 CFR Part 11.
- 21 CFR Part 11 §11.10(e) – 21 CFR §11.10.
- 21 CFR Part 11 §11.70 – 21 CFR §11.70.
- 21 CFR Part 11 §11.100 và §11.200 – 21 CFR Part 11.
- FDA Guidance for Industry — Process Validation: General Principles and Practices (tháng 01/2011, hiện hành) — FDA Process Validation Guidance.
- ICH Q9(R1) (Step 4, thông qua ngày 18/01/2023, hiện hành) — ICH Q9(R1).
Nguồn tham khảo
- ISPE GAMP 5 Guide 2nd Edition (ban hành tháng 07/2022, hiện hành) – ISPE GAMP 5 Guide.
- FDA CSA Final Guidance (cập nhật tháng 02/2026, hiện hành) – FDA.
Ghi chú phạm vi
- Khi áp dụng tại Việt Nam, cần map thêm Thông tư GMP hiện hành, hồ sơ đăng ký, VMP/URS/SOP và yêu cầu của từng cơ sở.
- Ví dụ HVAC 25 alarm và 6 alarm critical trong bài là tình huống minh họa, không phải số liệu của một site cụ thể.
- GAMP 5 là industry guidance, không phải regulatory primary.
- FDA CSA là benchmark cho risk-based testing, không phải direct drug CGMP requirement cho nhà máy thuốc.
- Bản sửa đổi Annex 15 đang ở giai đoạn consultation, chưa phải văn bản có hiệu lực.
Tác giả: Phạm Đức Phương Nam — Kỹ sư Tự động hóa nhà máy dược GMP (hơn 10 năm kinh nghiệm tự động hóa công nghiệp, thực hành GxP/GMP từ 2018) — nampham.net
Lưu ý: Nội dung bài viết mang tính tham khảo kiến trúc kỹ thuật và không thay thế cho SOP, validation plan hoặc quy định chính thức của cơ quan quản lý dược phẩm sở tại.

