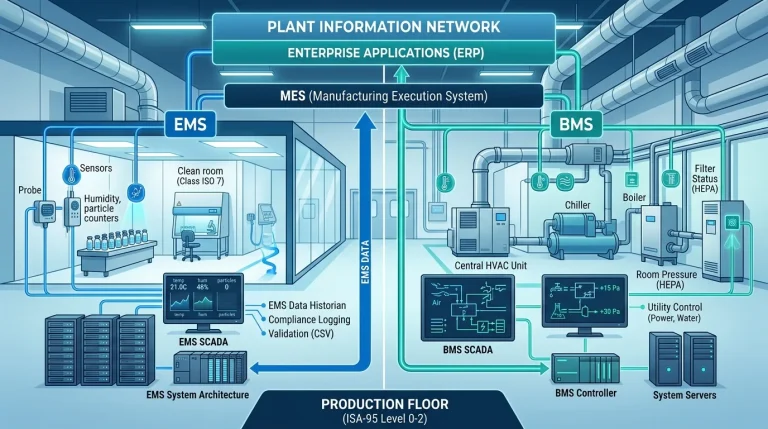
EMS Data Architecture for GMP and ALCOA+ explains how environmental monitoring data should be captured, contextualized and retained as inspection-ready evidence.
- Sensor values require original timestamp, unit, room context, alarm status and reviewer decision to remain meaningful for GMP release.
- ALCOA+ and Annex 11 expectations are translated into practical EMS database, historian and audit-trail design choices.
- The article helps QA and Engineering prevent the common gap where EMS dashboards look useful but cannot defend excursions.
Kiến trúc dữ liệu EMS là ranh giới phân biệt nhà máy vượt thanh tra và nhà máy nhận Observation.
Hai nhà máy có thể đầu tư cảm biến chính xác như nhau nhưng kết quả audit khác nhau hoàn toàn vì kiến trúc quyết định liệu dữ liệu đúng có trở thành bằng chứng pháp lý không thể bác bỏ hay không.
Bài này đưa kiến trúc dữ liệu EMS về checklist triển khai: phạm vi, kiểm soát, bằng chứng audit và câu hỏi quyết định cho QA, Engineering và IT.
Kiến trúc dữ liệu EMS phải có phạm vi rõ, owner định danh và bằng chứng kiểm chứng được.
Trọng tâm không phải thêm tài liệu cho đẹp, mà là giúp QA truy lại quyết định đúng lúc audit.
Ý chính cần nắm:
- Xác định đúng phạm vi kiến trúc dữ liệu EMS trước khi viết URS, SOP hoặc validation test.
- Gắn mỗi yêu cầu với owner, record gốc, rủi ro GMP và bằng chứng audit có thể truy lại.
- Phân biệt yêu cầu regulatory bắt buộc với framework chuyên môn và ví dụ minh họa.
- Dùng phần Câu hỏi quyết định cuối bài để chuyển nội dung thành hành động tại site.

Phần này tóm tắt thông điệp chính để người đọc nắm nhanh trước khi vào chi tiết.
Kiến trúc dữ liệu EMS là ranh giới phân biệt nhà máy vượt thanh tra và nhà máy nhận Observation. Hai nhà máy có thể đầu tư cảm biến chính xác như nhau nhưng kết quả audit khác nhau hoàn toàn vì kiến trúc quyết định liệu dữ liệu đúng có trở thành bằng chứng pháp lý không thể bác bỏ hay không.
Theo thực tiễn ngành tại Việt Nam, áp lực về Data Integrity đang tăng rõ, và bản draft EU GMP Annex 11 (2025 — bản consultation, chưa phải yêu cầu hiện hành) nhấn mạnh thêm yêu cầu bảo vệ electronic records khỏi alteration, lưu who/what/when/why và truy xuất record xuyên retention period. EMS phải thực hiện đồng thời ba nhiệm vụ: thu thập liên tục không gián đoạn với timestamp chính xác, contextualization đầy đủ gắn số liệu vào ngữ cảnh GMP, và bảo vệ khỏi chỉnh sửa hồi tố.
Thiếu một trong ba, EMS chỉ còn là hệ thống đo lường. Bài viết này phân tích luồng dữ liệu từ tầng cảm biến đến Historian, phân đoạn mạng IEC 62443 và các tính năng bắt buộc theo 21 CFR Part 11 (§11.10).
Kiến trúc dữ liệu EMS quyết định giá trị pháp lý của toàn bộ hệ thống giám sát môi trường nhà máy dược.
Trọng tâm là cơ chế bảo vệ và truy xuất dữ liệu, không chỉ độ chính xác cảm biến.
Tại sao kiến trúc sai biến dữ liệu đúng thành bằng chứng sai
Phần này giúp người đọc chuyển từ khái niệm sang checklist evidence có thể kiểm tra ngay.
Lưu ý trạng thái pháp lý: Các nhận định GMP trong bài được đối chiếu trực tiếp theo 21 CFR Part 11 (§11.10), 21 CFR 211.192, 21 CFR 211.68, EU GMP Annex 11, EudraLex Volume 4, ICH Q10, ICH Q9(R1).
Trả lời ngắn: Hệ thống EMS trong nhà máy dược giám sát môi trường phòng sạch theo 21 CFR 211.42(c)(10). Để dữ liệu trở thành bằng chứng thanh tra, EMS phải được validate theo EU GMP Annex 11 và bảo vệ dữ liệu khỏi hư hại hay chỉnh sửa.
- Phạm vi giám sát: §211.42(c)(10) liệt kê “as appropriate” cho aseptic processing — temperature và humidity controls (ii), HEPA under positive pressure (iii) và “a system for monitoring environmental conditions” (iv).
- Bảo vệ dữ liệu: dữ liệu lưu trữ cần được bảo vệ khỏi hư hại bằng cả biện pháp vật lý lẫn điện tử, và được kiểm tra khả năng truy cập, đọc được, chính xác — EU GMP Annex 11 §7.1.
- Audit trail: theo EU GMP Annex 11 §9, cần cân nhắc theo risk assessment việc tạo system-generated record cho mọi GMP-relevant changes và deletions.
Kịch bản minh họa tổng hợp sau phản ánh failure mode phổ biến nhất trong thanh tra EMS: nhà máy dược đầu tư cảm biến chất lượng cao tại phòng sạch Grade A/B, dữ liệu hiển thị chính xác trên HMI theo thời gian thực. Nhưng khi auditor yêu cầu export toàn bộ dữ liệu nhiệt độ ba tháng gần nhất, kết quả là file .csv có thể mở và chỉnh sửa bằng Excel.
Observation được ghi ngay (diễn giải): hồ sơ điện tử chưa được bảo vệ khỏi truy cập và chỉnh sửa trái phép; file xuất ra không thay được bản ghi gốc — liên quan Annex 11 (2011) §7 (lưu trữ dữ liệu) và §12 (bảo mật). (Tình huống minh hoạ tổng hợp — không đại diện cho nhà máy cụ thể)
Lỗi không nằm ở cảm biến — số liệu hoàn toàn chính xác.
Lỗi nằm ở kiến trúc dữ liệu, cụ thể là thiếu đồng thời ba nhiệm vụ mà mọi hệ thống EMS chuẩn GMP phải thực hiện song song: thu thập dữ liệu có timestamp chính xác không gián đoạn, gắn dữ liệu vào ngữ cảnh GMP đầy đủ, và bảo vệ dữ liệu khỏi mọi hình thức chỉnh sửa hồi tố.
Thiếu một trong ba, dữ liệu EMS chỉ còn là con số đo lường — không còn là bằng chứng pháp lý có thể dùng trong inspection.
Kiến trúc dữ liệu EMS quyết định giá trị pháp lý của toàn bộ hệ thống giám sát môi trường nhà máy dược — một cảm biến chính xác nhưng kiến trúc sai vẫn tạo ra Observation.
Luồng dữ liệu EMS theo mô hình ISA-95
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
Mô hình ISA-95 / IEC 62264 gồm năm tầng, từ Level 0 (quá trình sản xuất vật lý) đến Level 4 (kế hoạch kinh doanh, ERP); EMS chủ yếu nằm ở Level 0–3. Phần 1 của bộ chuẩn đã có bản ANSI/ISA-95.00.01-2025 (IEC 62264-1 Modified), và ISA mô tả các tầng này là cách để mô tả ranh giới giữa các hệ thống trong dự án tích hợp IT/OT (ISA — ISA-95 Series of Standards). Với EMS nhà máy dược, mô hình này tạo nền tảng validate từng interface độc lập — giảm phạm vi và chi phí CSV đáng kể.
Level 0 & 1 — Tầng thiết bị hiện trường
Cảm biến tại Level 0 chuyển đổi đại lượng vật lý thành tín hiệu điện qua các chuẩn 4–20mA, PT100/PT1000, hoặc số hóa trực tiếp qua Modbus RTU. Module I/O tại Level 1 thu thập và số hóa tín hiệu rồi truyền lên tầng trên.
Theo thực tiễn ngành, rủi ro lớn nhất ở tầng thiết bị hiện trường không nằm ở cảm biến đo môi trường thông thường, mà ở các thiết bị standalone như cân phân tích hay pH meter. Các thiết bị này thường có local OS và bộ nhớ audit trail cục bộ, nhưng rất hay bị bỏ quên trong phương án kết nối đồng bộ thời gian (time-sync). Khi inspector kiểm tra, nếu đồng hồ cục bộ trên máy đo lệch chỉ vài phút so với Historian của nhà máy, chuỗi bằng chứng sẽ đứt gãy, dẫn đến vi phạm trực tiếp nguyên tắc Contemporaneous trong chu trình tạo lập dữ liệu GMP.
Một điểm yếu khác thường gặp là thiếu sự liên kết giữa khả năng của thiết bị và thủ tục kiểm soát. Cách khắc phục thường dùng là thiết lập một checklist map trực tiếp từ tính năng thiết bị về SOP thực tế tại site. Ví dụ: cấu hình audit trail của thiết bị standalone phải được thể hiện trong SOP vận hành quy định rõ ai có quyền điều chỉnh giờ, quy trình định kỳ kiểm tra lệch giờ (time drift) thực hiện như thế nào, và cách trích xuất nhật ký sự kiện nguyên vẹn không chỉnh sửa để trình bày làm bằng chứng audit.
Lựa chọn giao thức tại Level 1 có hệ quả dài hạn: Modbus TCP là lựa chọn phổ biến và tương thích rộng, trong khi OPC UA — có bộ đặc tả OPC UA for ISA-95 do OPC Foundation duy trì — cung cấp thêm security built-in và semantic metadata, giúp tránh vendor lock-in và tích hợp dễ hơn về sau (OPC Foundation — OPC UA for ISA-95).
Thiết bị Level 1 nên được chọn theo tiêu chí interoperability và GAMP 5 2nd Edition lifecycle management — không chỉ giá thành ban đầu.
Level 2 — Tầng giám sát: SCADA/HMI và hai yêu cầu hạ tầng không thể thiếu
Level 2 là tầng then chốt trong kiến trúc EMS dược phẩm. Tại đây, dữ liệu được gán Tag (định danh duy nhất cho từng điểm đo) và bắt đầu hình thành audit trail. Hai yêu cầu hạ tầng bắt buộc là NTP Synchronization và Store-and-Forward.
NTP Synchronization đảm bảo mọi thiết bị từ cảm biến đến SCADA server đều đồng bộ về một NTP Server duy nhất — yêu cầu kỹ thuật tối thiểu để đáp ứng nguyên tắc Contemporaneous trong ALCOA+.
Nếu đồng hồ giữa PLC và historian server lệch dù chỉ vài giây, audit trail sẽ bị sai lệch trình tự, tạo ra Data Integrity violation ngay cả khi số liệu đo lường hoàn toàn chính xác (Process Sensing Technologies — Data integrity, ALCOA+ and the Power of Digitization).
Store-and-Forward là cơ chế SCADA lưu trữ dữ liệu cục bộ tại PLC/RTU khi kết nối historian server bị gián đoạn, rồi tự động đồng bộ lại với timestamp gốc không thay đổi khi kết nối phục hồi. Đây là yêu cầu không negotiable: bất kỳ network interruption nào — dù chỉ vài phút do server restart hay packet loss — sẽ tạo data gap trong regulatory records nếu thiếu cơ chế này (Vertech — Improved SCADA Data Integrity Using Store and Forward).
Level 3 — Tầng quản lý sản xuất: Historian và Contextualization
Tại Level 3, dữ liệu EMS được tích hợp vào hồ sơ lô điện tử (eBR) thông qua API hoặc database interface được validate. Data Historian — cơ sở dữ liệu chuỗi thời gian chuyên dụng — lưu trữ dữ liệu dài hạn với thuật toán nén đặc biệt như Exception Deadband, giúp giảm mạnh dung lượng lưu trữ bằng cách bỏ các điểm nằm trong dải sai lệch cho phép. Vì vậy, deadband và compression của tag GMP-critical phải được biện minh theo độ chính xác cảm biến, được QA phê duyệt và kiểm chứng trong OQ.
Contextualization biến số liệu thô thành bằng chứng GMP: nhiệt độ 22°C trở thành “22°C tại Phòng sạch B2, đo lúc 14:32:07 UTC+7, thuộc Lô #2025-0312, cảm biến ID TMP-B2-003, hiệu chuẩn còn hiệu lực đến 30/06/2026.” Thiếu contextualization, Historian chỉ là kho dữ liệu kỹ thuật — không phải bằng chứng GMP. Tích hợp MES–SCADA–EMS–ERP: Kiến trúc Pharma 4.0 chuẩn GMP cho nhà máy dược
| Tầng ISA-95 | Thành phần EMS | Yêu cầu GMP then chốt | Rủi ro nếu thiếu |
|---|---|---|---|
Level 0 |
Cảm biến T/H/DP/particle |
Calibration traceable, range đúng spec |
Dữ liệu sai ngay từ nguồn |
Level 1 |
Remote I/O, Module I/O |
Giao thức mở, không vendor lock-in |
Khó tích hợp, khó maintain |
Level 2 |
SCADA/HMI |
NTP sync, Store-and-Forward, Audit Trail |
Data gap, timestamp sai |
Level 3 |
EMS Software, Historian |
Contextualization, immutable storage, RBAC |
Dữ liệu đúng nhưng vô nghĩa pháp lý |
ISA-95 tách bạch bốn tầng dữ liệu, cho phép validate từng interface độc lập — giảm phạm vi CSV và tạo chuỗi truy xuất không gián đoạn từ cảm biến đến eBR.
Liên kết triển khai
Đọc tiếp để mở rộng chủ đề liên quan.
Kiến trúc hệ thống nhà máy dược GMP: thiết kế tổng thể ->
GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist ->
Kiến trúc database — lựa chọn đúng cho từng mục đích
Phần này làm rõ control dữ liệu và dấu vết cần chứng minh khi bị audit.
Một sai lầm kiến trúc phổ biến là dùng một loại database duy nhất cho tất cả dữ liệu EMS. Thực tế, hai loại dữ liệu trong EMS có đặc điểm và yêu cầu truy vấn hoàn toàn khác nhau.
Relational Database (SQL) phù hợp cho dữ liệu có cấu trúc quan hệ rõ ràng: quản lý user accounts và phân quyền RBAC, audit trail và security event log, cấu hình cảm biến và alarm threshold, lịch sử calibration và certificate tracking. SQL Server hoặc PostgreSQL đáp ứng tốt các use case này với khả năng query linh hoạt và transaction integrity. Đây là nơi lưu trữ metadata của hệ thống — thông tin về dữ liệu, không phải dữ liệu đo lường.
Historian Database (Time-Series) là lựa chọn bắt buộc cho dữ liệu đo lường liên tục — nhiệt độ, áp suất, độ ẩm, tiểu phân. Historian tối ưu hóa cho time-series workload với thuật toán nén như Swinging Door Compression, giúp giảm mạnh dung lượng lưu trữ bằng cách bỏ các điểm nằm trong dải sai lệch cho phép. Vì vậy, deadband và compression của tag GMP-critical phải được biện minh theo độ chính xác cảm biến, được QA phê duyệt và kiểm chứng trong OQ. Các platform phổ biến trong môi trường dược phẩm bao gồm AVEVA PI System (trước đây là OSIsoft PI), Inductive Automation Ignition Historian và InfluxDB cho deployment cloud-native.
Kiến trúc hybrid — SQL cho metadata và Historian cho time-series — là mô hình tối ưu đáp ứng đồng thời 21 CFR Part 11 (§11.10) và EU GMP Annex 11. Interface giữa hai database này phải được validate trong OQ để chứng minh không có data loss hay timestamp alteration trong quá trình transfer.
Database hybrid — SQL cho metadata, Historian cho time-series — là kiến trúc tối ưu để đáp ứng đồng thời 21 CFR Part 11 (§11.10) và EU GMP Annex 11 mà không tăng validation burden không cần thiết.
Phân đoạn mạng theo IEC 62443 — bảo vệ bằng chứng khỏi tấn công mạng
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
Khi nhà máy dược kết nối EMS vào mạng nội bộ, rủi ro ransomware trở thành mối đe dọa thực tế với toàn bộ GMP data. IBM Security Cost of a Data Breach Report 2024 ghi nhận chi phí trung bình toàn cầu mỗi sự cố breach đạt $4.88 triệu — tăng 10% so với năm 2023, mức tăng theo năm lớn nhất kể từ đại dịch (IBM — Cost of a Data Breach Report 2024).
ISA/IEC 62443 không quy định một số vùng cố định: hệ thống OT được chia thành các zone và conduit dựa trên đánh giá rủi ro (IEC 62443-3-2, Security risk assessment for system design), và IEC 62443-3-3 nêu yêu cầu bảo mật hệ thống cùng security level. Ba vùng dưới đây là cách phân chia thường dùng trong thực tế, không phải con số do chuẩn bắt buộc. Trong bối cảnh EMS nhà máy dược, phân đoạn zone/conduit áp dụng theo logic IEC 62443-3-3 cho end-user system requirements — IEC 62443-2-4 chỉ áp dụng cho nhà cung cấp dịch vụ/integrator, không phải SOP vận hành của chủ nhà máy (ISA — ISA/IEC 62443 Series of Standards).
Ba vùng mạng thường dùng
Plant Network (Level 1–2) là mạng riêng biệt dành cho cảm biến, Remote I/O và SCADA/HMI. Tuyệt đối không được kết nối trực tiếp với mạng văn phòng. Bản consultation Annex 11 (2025) mục 15.8–15.9 đề xuất phân đoạn mạng, đặt firewall rule chặt nhất có thể và review định kỳ; mọi thay đổi cấu hình mạng OT nên đi qua change control GMP.
Industrial DMZ là vùng đệm bảo mật giữa Plant Network và Corporate Network — nơi đặt EMS Server và Data Historian. Mọi traffic đi qua đều phải qua Industrial Firewall có Deep Packet Inspection cho giao thức công nghiệp như Modbus và OPC UA. Bản consultation Annex 11 (2025) mục 11.6 đề xuất Multi-Factor Authentication (MFA) cho truy cập từ xa vào hệ thống critical từ bên ngoài controlled perimeter (chưa có hiệu lực).
Corporate Network (Level 4) là mạng văn phòng, email và ERP. Tuyệt đối không kết nối trực tiếp vào Plant Network. Dữ liệu EMS được read-only replicate lên Corporate Network qua one-way flow kiểm soát tại DMZ để phục vụ QA reporting — không tạo attack vector vào OT network.
Kịch bản minh họa rủi ro Flat Network (Tình huống minh hoạ tổng hợp — không đại diện cho nhà máy cụ thể): nhà máy dùng cùng dải IP cho văn phòng và server EMS; máy tính kế toán nhiễm ransomware qua email phishing, virus mã hóa toàn bộ database EMS trong vài giờ, dữ liệu môi trường ba tháng bị mất trắng, nhà máy không thể chứng minh điều kiện bảo quản cho lô hàng tồn kho.
IEC 62443 tách Plant Network khỏi Corporate Network — đây không chỉ là yêu cầu IT mà là biện pháp kỹ thuật phổ biến để đáp ứng kiểm soát truy cập của Annex 11 (2011) §12; bản consultation 2025 (mục 15.8–15.9) nêu rõ hơn về phân đoạn mạng và review firewall.
Tính năng bắt buộc của phần mềm EMS theo 21 CFR Part 11 (§11.10)
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
Không phải mọi phần mềm EMS trên thị trường đều đáp ứng đủ yêu cầu 21 CFR Part 11 (§11.10). Theo FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP, dữ liệu CGMP đầy đủ, nhất quán và chính xác cần attributable, legible, contemporaneously recorded, original or a true copy, and accurate (ALCOA). Hướng dẫn không quy định cơ chế cụ thể; trong thiết kế EMS, cách bền vững là để phần mềm bảo đảm các thuộc tính này bằng kiểm soát kỹ thuật thay vì dựa vào thao tác thủ công của người dùng.
- FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP — FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP
Bốn tính năng sau là tiêu chí tối thiểu khi lựa chọn và validate phần mềm EMS.
Immutable Audit Trail: Database phải có cơ chế Append-Only — ngay cả tài khoản Administrator không thể xóa hay sửa dữ liệu đo lường đã được commit. Bản consultation Annex 11 (2025) mục 12 nêu rõ hơn: audit trail cần capture đầy đủ who/what/when/why, tra cứu được và xuất được thành bản sao điện tử đầy đủ. Cần verify bằng test case cụ thể trong OQ: thử delete record với quyền Admin và confirm hệ thống từ chối.
Electronic Signature: Phê duyệt báo cáo phải yêu cầu nhập username và password riêng biệt — không phải chỉ click “OK”. Hệ thống phải ghi nhận danh tính người ký, timestamp, và ý nghĩa chữ ký theo 21 CFR Part 11.50 (§11.50).
Bản ghi gốc phải ở lại hệ thống: dữ liệu điện tử gốc kèm audit trail được lưu trong Historian/DB đã validate. Báo cáo gửi QA duyệt có thể là PDF có chữ ký điện tử; file .csv/.xlsx xuất ra chỉ là bản sao làm việc, không được dùng thay bản ghi gốc khi bản ghi gốc là dữ liệu động — bản xuất không giữ được định dạng động và metadata của bản ghi gốc (FDA Data Integrity Q&A, câu 10).
Role-Based Access Control (RBAC): Phân quyền theo vai trò Operator, Supervisor, QA Manager, IT Admin với segregation of duties giữa vận hành và kiểm soát chất lượng. Bản consultation Annex 11 (2025) mục 11.10 đề xuất đưa segregation of duties và least privilege thành nguyên tắc cụ thể (chưa có hiệu lực).
Bốn tính năng — Immutable Audit Trail, Electronic Signature, bản ghi gốc giữ trong hệ thống đã validate, RBAC với segregation of duties — là tiêu chí tối thiểu để phần mềm EMS đáp ứng 21 CFR Part 11 và Annex 11 (2011), đồng thời sẵn sàng cho bản sửa đổi đang consultation.
Góc nhìn liên quan
Đọc tiếp để mở rộng chủ đề liên quan.
Thẩm định hệ thống máy tính (CSV) cho EMS theo GAMP 5
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
EMS được phân loại GAMP 5 2nd Edition Category 4 (Configured Products) — phần mềm thương mại có cấu hình tùy chỉnh nhưng không thay đổi source code của vendor. Validation deliverables đầy đủ bao gồm URS, Risk Assessment, Vendor SDI, full IQ/OQ/PQ trên configuration cụ thể, và RTM kết nối URS với test cases.
Annex 11 (2011) §3.2 coi năng lực và độ tin cậy của nhà cung cấp là yếu tố then chốt, với nhu cầu audit dựa trên đánh giá rủi ro, và §3.3 yêu cầu review tài liệu đi kèm sản phẩm thương mại để kiểm tra đáp ứng yêu cầu người dùng; bản consultation Annex 11 (2025) mục 7.2 (chưa có hiệu lực) đề xuất audit hoặc đánh giá kỹ nhà cung cấp theo rủi ro để xác định có thể tận dụng (leverage) tài liệu và hoạt động của họ thay vì làm lại, đồng thời mục 7.1 nhấn mạnh nhà máy vẫn chịu trách nhiệm đầy đủ. Vì vậy bằng chứng thử nghiệm của vendor cho chức năng nền của platform có thể được tận dụng sau khi đánh giá, còn phần cấu hình riêng và các interface của nhà máy vẫn cần được test theo rủi ro. Hướng dẫn FDA Computer Software Assurance (bản 03/02/2026) có cùng tư duy dựa trên rủi ro, nhưng phạm vi là phần mềm sản xuất/QMS của nhà sản xuất thiết bị y tế (21 CFR Part 820), không trực tiếp áp cho thuốc.
Ba nhóm test case rủi ro cao nhất trong OQ/PQ
Nhóm 1 — Immutable Audit Trail (OQ): Đăng nhập với quyền Admin, thử xóa record trong audit trail, capture screenshot kết quả từ chối. Pass criteria: hệ thống hiển thị error message và record vẫn tồn tại nguyên vẹn. Đây là test case thường xuyên bị bỏ sót nhất trong OQ scope.
Nhóm 2 — Store-and-Forward (OQ): Ngắt kết nối network cable từ historian server trong thời gian định trước trong khi SCADA đang logging dữ liệu. Reconnect và verify dữ liệu trong Historian là continuous — không có gap trong time series với timestamp gốc được bảo toàn. Pass criteria: zero data gap, tất cả data points trong thời gian offline đều present với correct timestamps.
Nhóm 3 — Interface EMS–MES (PQ): So sánh parallel 20–30 data points thực tế từ Historian với giá trị tương ứng được nhúng vào eBR — verify giá trị, timestamp và Tag ID khớp chính xác 100%. Test case negative bắt buộc: simulate gián đoạn kết nối EMS–MES, verify eBR không nhận giá trị null. Interface EMS–MES là điểm rủi ro cao nhất thường bị bỏ ngoài scope vì ranh giới trách nhiệm không rõ ràng giữa hai team CSV. Kiến trúc dữ liệu EMS nâng cao: ISA-95, Historian và IEC 62443 cho nhà máy dược
Annex 11 (2011) §7.2 đã yêu cầu kiểm tra khả năng restore dữ liệu backup trong validation và giám sát định kỳ; bản consultation 2025 (mục 16.6) nêu cụ thể hơn: restore-from-backup test theo rủi ro trong system validation và sau mỗi thay đổi quy trình/công cụ backup, có xác nhận dữ liệu truy cập được trên hệ thống. Nhiều đội đưa test này vào OQ — không chỉ verify backup được tạo mà verify restore thành công và dữ liệu sau restore toàn vẹn. Đây là điểm dễ bị bỏ sót trong validation plan. GMP dược phẩm hệ thống: nhìn GMP như kiến trúc dữ liệu, con người và quyết định chất lượng
GAMP 5 Category 4 cho EMS: leverage vendor evidence cho base platform, test đầy đủ configuration cụ thể và interface EMS–MES. Restore-from-backup test là điểm dễ bị bỏ sót trong validation plan.


Câu hỏi quyết định: ba câu hỏi cần chốt trước kỳ audit EMS kế tiếp
Trước khi khóa kiến trúc EMS cho kỳ audit kế tiếp, hãy trả lời ba câu hỏi.
- Có bao nhiêu data flow EMS chưa có Store-and-Forward và bao nhiêu thiết bị chưa NTP-synced?
- Bản ghi EMS gốc (kèm audit trail) có còn nằm trong hệ thống đã validate không, hay QA đang duyệt trên file .csv/.xlsx xuất ra?
- Ai là owner chịu trách nhiệm validate interface giữa EMS Historian và eBR: team CSV EMS hay team CSV MES?
Nếu ba câu này chưa có owner và deadline rõ, rủi ro Data Integrity vẫn còn mở.
Để chuyển ba quyết định này thành roadmap triển khai, xem thêm tại nampham.net.
EMS trong bài này là Environmental Monitoring System — khác gì Energy Management System?
Trong nhà máy dược phẩm chuẩn GMP, EMS là viết tắt của Environmental Monitoring System (Hệ thống giám sát môi trường) chứ không phải Energy Management System (Hệ thống quản lý năng lượng). EMS giám sát môi trường là hệ thống bắt buộc tuân thủ GxP nhằm kiểm soát trực tiếp các thông số ảnh hưởng trực tiếp đến chất lượng sản phẩm.
| Tiêu chí so sánh | Environmental Monitoring System (EMS Dược phẩm) | Energy Management System (EMS Năng lượng) |
|---|---|---|
Mục đích cốt lõi |
Giám sát liên tục các thông số môi trường phòng sạch để bảo vệ chất lượng sản phẩm dược phẩm. |
Tối ưu hóa hiệu suất tiêu thụ năng lượng (điện, nước, hơi nước, khí nén) để tiết kiệm chi phí vận hành. |
Dữ liệu giám sát |
Nhiệt độ, độ ẩm (RH), chênh áp (DP), đếm tiểu phân (particles), và vi sinh trong không khí. |
Điện năng (kWh), lưu lượng nước, áp suất hơi, dòng điện, và hệ số công suất. |
Quy định GxP / GMP |
Thuộc phạm vi GMP; với sản xuất thuốc vô trùng áp dụng EU GMP Annex 1 (2022) mục 9; khi dùng hồ sơ điện tử áp dụng FDA 21 CFR Part 11 (§11.10) / EU GMP Annex 11; thẩm định CSV thường theo hướng dẫn ISPE GAMP 5 2nd Edition. |
Không thuộc phạm vi kiểm soát GxP trực tiếp; không yêu cầu thẩm định CSV theo tiêu chuẩn dược phẩm. |
Sự nhầm lẫn giữa hai hệ thống này trên công cụ tìm kiếm có thể dẫn đến thiết kế sai lệch. Trong khi hệ thống quản lý năng lượng chỉ nhằm mục tiêu tiết kiệm chi phí và không trực tiếp ảnh hưởng đến chất lượng mẻ thuốc, thì Environmental Monitoring System là chốt chặn pháp lý để chứng minh sự tuân thủ các tiêu chuẩn sản xuất vô trùng theo EU GMP Annex 1 (2022) Mục 9.3. Nếu dữ liệu của Environmental Monitoring System bị mất hoặc sai lệch, toàn bộ lô thuốc sản xuất trong thời gian đó có thể bị bác bỏ. Để tìm hiểu sâu hơn về cách xây dựng nền tảng an toàn dữ liệu cho hệ thống giám sát này, bạn có thể tham khảo bài viết EMS và Data Integrity. Việc phân biệt rõ ràng — bao gồm cả ranh giới giữa EMS và BMS trong nhà máy dược — giúp đội ngũ kỹ sư và QA định hình đúng phạm vi URS ngay từ đầu.
Những ràng buộc pháp lý nào từ EU GMP Annex 1 (2022) chi phối hệ thống EMS phòng sạch?
EU GMP Annex 1 (2022) áp đặt các quy định kiểm soát tiểu phân và vi sinh tại từng Grade phòng sạch. Tiêu chuẩn này yêu cầu giám sát tiểu phân liên tục ở Grade A suốt thời gian thao tác critical, và khuyến nghị dùng hệ tương tự cho Grade B với tần suất lấy mẫu có thể thấp hơn. Mọi hành vi vượt ngưỡng cảnh báo đều phải được ghi nhận tự động để phục vụ điều tra chất lượng.
EU GMP Annex 1 (2022) mục 9.1 và 9.4 yêu cầu chương trình giám sát môi trường và quá trình là một phần của Chiến lược kiểm soát nhiễm (CCS, mục 2.5); mục 9.3 yêu cầu dùng thông tin này cho certification/release lô. Với Grade A, mục 9.16–9.17 yêu cầu giám sát tiểu phân (≥0,5 và ≥5 µm) liên tục, lưu lượng mẫu ít nhất 28 L/phút, có alarm khi vượt alert level. Với Grade B, mục 9.18 khuyến nghị hệ tương tự, tần suất có thể giảm nhưng phải đủ để phát hiện suy giảm. Hệ thống EMS phải được cấu hình để gửi cảnh báo tức thời khi các chỉ số vượt mức giới hạn quy định, ngăn ngừa rủi ro ngoại nhiễm vi sinh và tiểu phân vào sản phẩm.
Để đáp ứng các tiêu chuẩn khắt khe này, kiến trúc dữ liệu EMS phải đảm bảo tính liên tục của dữ liệu mà không bị gián đoạn. Bất kỳ sự cố mất dữ liệu nào trong giai đoạn sản xuất vô trùng cũng có thể dẫn đến việc bác bỏ toàn bộ lô hàng theo nguyên tắc an toàn chất lượng sản phẩm. Điều này đòi hỏi hệ thống phải tích hợp các giải pháp lưu trữ dữ liệu tại chỗ và đồng bộ hóa thời gian chính xác, như đã được đề xuất trong bài viết kiến trúc dữ liệu EMS nâng cao. Sự tuân thủ không chỉ nằm ở việc ghi nhận thông số, mà còn ở cách hệ thống xử lý và lưu vết các sự kiện bất thường.
Hệ thống giám sát môi trường EMS nằm ở đâu trong kiến trúc ISA-95?
Trong mô hình phân tầng ISA-95 (IEC 62264), hệ thống giám sát môi trường EMS trải qua nhiều tầng: cảm biến và module I/O ở Level 0–1, tầng thu thập/giám sát (SCADA/HMI) ở Level 2 theo cách bố trí dùng trong bài này, phần mềm EMS và Historian ở Level 3 để liên kết với MES và hồ sơ lô sản xuất điện tử.
Theo ISA, các tầng của mô hình ISA-95 (Part 1 hiện hành là ANSI/ISA-95.00.01-2025) giúp mô tả ranh giới giữa các hệ thống — bước cần thiết khi tích hợp dữ liệu sản xuất. EMS đóng vai trò thu nhận tín hiệu trực tiếp từ các cảm biến vật lý tại Level 0 và các thiết bị điều khiển logic tại Level 1. Các luồng thông tin này được SCADA tại Level 2 tập hợp, đồng bộ hóa thời gian qua giao thức NTP, trước khi gửi lên các hệ thống quản trị sản xuất ở Level 3. Mối liên kết chặt chẽ này đảm bảo dữ liệu môi trường luôn đi kèm ngữ cảnh vận hành thực tế tại xưởng.
Việc định vị đúng EMS trong kiến trúc tổng thể giúp doanh nghiệp thiết kế các giao diện trao đổi dữ liệu (interfaces) an toàn và chuẩn xác. Điều này ngăn ngừa các lỗ hổng bảo mật khi kết nối thông tin giữa khu vực sản xuất OT và mạng văn phòng IT, đồng thời đáp ứng yêu cầu phân tách vùng mạng của IEC 62443-3-3. Để có cái nhìn toàn diện về cách tổ chức toàn bộ hệ thống này, bạn có thể tham khảo bài viết kiến trúc hệ thống nhà máy dược GMP để thiết kế hệ thống tối ưu nhất.
FAQ
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
Bắt đầu từ phạm vi GxP, record gốc, owner và rủi ro ảnh hưởng đến quyết định chất lượng.
Khi dữ liệu, cấu hình, access, audit trail hoặc thay đổi có thể ảnh hưởng batch release, deviation hoặc inspection readiness.
Không. Validation nên theo intended use và risk, nhưng phần tạo hoặc truyền bằng chứng GMP phải được kiểm soát rõ.
URS hoặc rationale, risk assessment, test evidence, traceability, SOP vận hành, access review và change control phù hợp.
Chọn công cụ trước khi xác định record gốc, boundary, owner và tiêu chí QA dùng để ra quyết định.
Có thể dùng như khung minh họa để thảo luận nội bộ, nhưng phải map lại theo quy trình, hệ thống và SOP của site.
Ghi Chú Minh Bạch
Phần này làm rõ nguồn tham chiếu và ranh giới áp dụng của bài viết.
Ghi Chú Minh Bạch
Nguồn quy định chính (Primary Regulatory):
- EU GMP Annex 11 Draft 2025 (bản consultation; tính đến 11/2026 EC vẫn áp dụng Annex 11 bản 2011).
- FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP — FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP.
- FDA 21 CFR Part 11 (§11.10).
- ISA/IEC 62443 Series.
- ANSI/ISA-95.00.01-2025.
- EU GMP
- FDA 21 CFR Part 11 (§11.10)
- ISPE GAMP 5
- ICH Q9/Q10
Các ví dụ và tình huống giả định dùng để minh họa phương pháp, không thay thế SOP, validation plan hoặc đánh giá rủi ro chính thức của từng site.
Đọc tiếp trong hệ sinh thái GMP:
- GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist
- Access Control và Segregation of Duties trong GMP: Phân quyền đúng để bảo vệ Data Integrity
- CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10
- Cybersecurity Hệ Thống OT trong Nhà Máy Dược GMP: Tiêu Chuẩn IEC 62443