Annual Product Quality Review for Pharmaceuticals shows how APQR should become a management tool, not an annual document exercise.
- APQR should trend deviations, OOS, complaints, changes, CAPA, stability, yield, rejection and process capability.
- FDA and EU GMP expectations require evidence that product and process performance remain controlled over time.
- The article helps teams turn APQR findings into lifecycle improvement, validation review and QMS priorities.
Cuối năm, QA Manager gửi email cho từng phòng ban xin data cho APQR pharmaceutical — annual product quality review. Hai tuần chờ đợi, dữ liệu đến ở các formats khác nhau. APQR được hoàn thành vội vã với trend analysis sơ sài và conclusion mặc định “product quality satisfactory.” Trong EU-GMP inspection sau đó, inspector hỏi: “Your report shows 8 OOS this year.
What is the trend versus last year? What systemic action did you take across these 8 events?” — và không có câu trả lời. (Tình huống minh họa tổng hợp) Đây là failure mode thường gặp trong APQR: được tạo ra như annual compliance checkbox thay vì quality management tool.
EU GMP Chapter 1 Section 1.10 yêu cầu APQR phải “highlight any trends and to identify product and process improvements” — không phải chỉ tổng hợp data. Bài này hướng dẫn xây dựng APQR đúng chuẩn FDA 21 CFR 211.180(e) và EU GMP Chapter 1 với 12 data categories bắt buộc, Cpk trending và action items có effectiveness check từ năm trước.
APQR pharmaceutical là hệ thống tổng hợp và phân tích dữ liệu chất lượng sản phẩm theo năm để xác nhận process consistency, phát hiện trends, và trigger cải tiến — theo FDA 21 CFR 211.180(e), EU GMP Chapter 1 Section 1.10 (12 data categories), và ICH Q10 Section 3.2.4. APQR không phải annual data dump — đây là input quan trọng nhất của continual improvement loop trong PQS.
Bài này giúp anh/chị:
- Xác định ranh giới GMP thực tế của APQR pharmaceutical.
- Biến yêu cầu pháp lý thành checklist review cho QA, Engineering và IT.
- Giữ bằng chứng audit rõ ràng trước khi mua, cấu hình hoặc validate hệ thống.

APQR, APR, PQR: Định nghĩa, Regulatory Basis và Phân biệt
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
Lưu ý trạng thái pháp lý: Các nhận định GMP trong bài được đối chiếu trực tiếp theo 21 CFR 211.180 và EU GMP Chapter 1.
QMS GMP dược phẩm: kiến trúc ICH Q10 cho CAPA, deviation, change control và APQR
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
QMS GMP dược phẩm: kiến trúc ICH Q10 cho CAPA, deviation,… →
Requirement tại 21 CFR 211.180(e) thường được FDA và ngành gọi là APR (Annual Product Review); EU GMP gọi là PQR (Product Quality Review) tại Chapter 1 Section 1.10; và tên hiện đại APQR được dùng rộng nhất để chỉ chung cả hai.
ICH Q7 Section 2.5 áp dụng trực tiếp cho APIs; với finished dosage forms, Q7 là reference bổ trợ, còn cơ sở chính vẫn là 21 CFR 211.180(e) và EU GMP Chapter 1 Sections 1.10–1.11. PIC/S PE 009 align chặt với EU GMP framework.
FDA 21 CFR 211.180(e) yêu cầu hồ sơ được lưu sao cho có thể dùng để đánh giá, ít nhất hằng năm (“at least annually”), tiêu chuẩn chất lượng của từng drug product nhằm xác định nhu cầu thay đổi specification hoặc quy trình sản xuất/kiểm soát; quy trình đánh giá phải gồm review một số lô đại diện (đạt hoặc bị loại) và review khiếu nại, thu hồi, hàng trả về hoặc được tận dụng lại (salvaged, §211.208) và các điều tra theo §211.192.
EU GMP Chapter 1 Section 1.10 cụ thể hơn nhiều, liệt kê 12 data categories bắt buộc và yêu cầu “normally conducted and documented annually, taking into account previous reviews.”
EU GMP Section 1.11 thêm requirement quan trọng: “manufacturer and, where different, marketing authorisation holder should evaluate the results of the review and an assessment made as to whether corrective and preventive action or any revalidation should be undertaken.”
ICH Q10 Alignment: APQR trong Vòng lặp PQS
ICH Q10 Section 3.2.4 mô tả “Management Review of Process Performance and Product Quality” — APQR là implementation mechanism của requirement này ở product level, và output của APQR feed vào Management Review ở company level. APQR không tồn tại như một standalone activity mà là một trong các inputs quan trọng nhất của toàn bộ PQS continual improvement loop.
Đây là điểm thường bị bỏ qua: APQR output phải được explicitly linked đến management agenda, không chỉ filed trong quality records.
Data Categories theo EU GMP Chapter 1 Section 1.10: Danh sách Đầy đủ
EU GMP Chapter 1 Section 1.10 liệt kê 12 nội dung mà PQR phải bao gồm tối thiểu (“should include at least”) — đây là mức sàn: nhà máy không được cắt bớt, và có thể bổ sung thêm nội dung khi rủi ro sản phẩm đòi hỏi.
Category (i): Review of starting materials bao gồm packaging materials, đặc biệt new sources và supply chain traceability của active substances. Category (ii): Review của critical in-process controls và finished product results — trending bằng control charts và Cpk analysis là expected practice. Category (iii): Review của tất cả batches không đạt specifications và their investigations — số lượng, root cause distribution, và so sánh với năm trước. Category (iv): Review của significant deviations và non-conformances, their investigations, và effectiveness của resultant CAPAs (xem thêm: CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10). Category (v): Review của tất cả changes đến processes hoặc analytical methods (xem thêm: Change Control GMP: Phân loại, Impact Assessment và Quyết định Revalidation theo ICH Q10).
Category (vi): Review của Marketing Authorisation variations submitted, granted hoặc refused — đặc biệt quan trọng cho products với complex regulatory history. Category (vii): Review của stability monitoring programme results và adverse trends — upward trend trong degradation products hay downward trend trong assay là early warning signals. Category (viii): Review của tất cả quality-related returns, complaints và recalls, và investigations performed — clustering analysis theo complaint type và geography. Category (ix): Review of adequacy của previous product process hoặc equipment corrective actions — đây là category thường bị làm sơ sài, và là lý do inspector hỏi về “action items từ năm trước.” Category (x): Review of post-marketing commitments — đặc biệt cho new products còn trong commitment period. Category (xi): Qualification status của relevant equipment và utilities — HVAC, water systems, compressed gases. Category (xii): Review of contractual arrangements theo Chapter 7 — bao gồm CMO performance nếu có contract manufacturing.
Category (ix) là mục thường bị làm sơ sài trong practice: APQR phải review lại action items từ APQR năm trước và evaluate effectiveness — tức là APQR phải là longitudinal analysis qua nhiều năm, không phải annual reset về zero.
FDA 21 CFR 211.180(e) ↔ EU GMP 1.10–1.11: điểm trùng và điểm chỉ một bên yêu cầu
Phần này đối chiếu trực tiếp hai khung bắt buộc để nhà máy dual-market biết template một bên thiếu gì khi bị audit theo bên kia.
Nhà máy Việt Nam xuất khẩu thường phải thỏa đồng thời FDA và EU/PIC/S inspection. Lỗi thiết kế phổ biến là viết APQR theo một khung rồi giả định khung kia được cover tự động. Trên thực tế, hai văn bản trùng nhau ở lõi nhưng mỗi bên có những mục yêu cầu tường minh mà bên kia không liệt kê.
| Nội dung review | FDA 21 CFR 211.180(e) | EU GMP Chapter 1 §1.10–1.11 |
|---|---|---|
Tần suất & hình thức |
Written review “at least annually” cho từng drug product; procedures phải established and followed. |
“Normally conducted and documented annually, taking into account previous reviews” — gắn với §1.11 evaluation. |
Lô sản xuất trong kỳ |
Explicit: review records của “a representative number of batches, whether approved or rejected” — dù được phê duyệt hay bị từ chối/bác bỏ (approved or rejected). |
Không ghi “representative batches” tường minh; phủ qua §1.10(ii) IPC/finished results và §1.10(iii) failed batches + investigations. |
Complaints, recalls, returns |
Explicit tại §211.180(e)(2), kèm investigations theo §211.192; gồm cả returned/salvaged product. |
§1.10(viii): returns, complaints, recalls và investigations performed. |
Nguyên liệu ban đầu & bao bì |
Không liệt kê trong §211.180(e) — kiểm soát components, containers, closures nằm ở Subpart E (§211.80–§211.94). |
§1.10(i) explicit: starting materials gồm packaging materials, đặc biệt nguồn mới, và supply chain traceability của active substances. |
Thay đổi quy trình / phương pháp phân tích |
Không liệt kê trong §211.180(e) — thay đổi quy trình và test procedure phải được quality control unit duyệt theo §211.100(a), §211.160(a). |
§1.10(v) explicit: review tất cả changes đối với processes hoặc analytical methods. |
Stability programme |
Không nằm trong danh mục §211.180(e) — stability được quy định riêng tại §211.166. |
§1.10(vii) explicit: stability monitoring results và adverse trends phải vào PQR. |
Đăng ký / variations |
Không có mục tương đương trong APR — thay đổi sau phê duyệt xử lý qua quy định supplements (21 CFR 314.70), ngoài APR. |
§1.10(vi) explicit: review Marketing Authorisation variations submitted, granted hoặc refused. |
Thẩm định thiết bị/utility |
Không liệt kê trong §211.180(e) — equipment requirements nằm ở §211.63/§211.67. |
§1.10(xi) explicit: qualification status của relevant equipment và utilities (HVAC, water, compressed gases). |
Post-marketing commitments |
Không có mục tương đương trong APR. |
§1.10(x) explicit: review of post-marketing commitments. |
Contract giver/accepter (CMO, MAH) |
Không explicit trong §211.180(e). |
§1.10(xii) contractual arrangements theo Chapter 7; khi MAH khác manufacturer, trách nhiệm PQR của hai bên phải được định rõ (technical agreement theo Chapter 7). |
Hiệu lực action items kỳ trước |
Không explicit — implied qua nghĩa vụ duy trì state of control. |
§1.10(ix) explicit: “adequacy of any other previous product process or equipment corrective actions”. |
Kết luận CAPA / revalidation |
Implied: evaluate “the need for changes in drug product specifications or manufacturing or control procedures”. |
§1.11 explicit: phải evaluate “whether corrective and preventive action or any revalidation should be undertaken”, kèm rationale. |
Hệ quả thực hành: template APQR theo mẫu FDA sẽ thiếu tường minh ít nhất tám mục mà §211.180(e) không liệt kê — nguyên liệu/bao bì và truy xuất active substances (i), thay đổi quy trình/phương pháp phân tích (v), variations (vi), stability trends (vii), previous actions (ix), post-marketing commitments (x), qualification status (xi), contractual arrangements (xii) — cùng phần đánh giá hiệu quả CAPA của (iv) và mục §1.11 về CAPA/revalidation decision. Ngược lại, template thuần EU thường không nêu rõ review của “representative number of batches, whether approved or rejected” theo §211.180(e)(1), cũng như không tách returned/salvaged product theo §211.180(e)(2). APQR dual-market vì thế phải được thiết kế theo union của hai danh mục, không phải giao của chúng — đây cũng là điểm inspector thường đối chiếu khi hỏi về phạm vi APQR.
Về cấp pháp lý: cả 21 CFR 211.180(e) và EU GMP Chapter 1 đều là quy định ràng buộc trong jurisdiction tương ứng. ICH Q7 §2.5 là guidance áp cho API manufacturers, không phải regulation cho finished dosage forms. Tại Việt Nam, PQR là yêu cầu bắt buộc theo Thông tư 28/2025/TT-BYT của Bộ Y tế (hiệu lực từ 01/07/2025); nhà máy cần đối chiếu trực tiếp các phụ lục áp dụng tương ứng (WHO-GMP, PIC/S GMP hoặc EU-GMP) thay vì chỉ dựa vào checklist quốc tế.
Tại sao APQR thường Thất bại: Ba Failure Modes và Giải pháp Systemic
Phần này giúp QA nhìn ra rủi ro, bằng chứng và tiêu chí defend khi inspector hỏi sâu.
CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
CAPA GMP: Root Cause Analysis, Corrective Action và Effec… →
Failure mode thứ nhất là data gathering không được planning tốt. APQR bắt đầu quá muộn, data đến ở multiple formats, và không có SOP standardized cho data submission. Giải pháp systemic là establish APQR data collection SOP với standardized templates và deadlines rõ ràng cho từng phòng ban — ít nhất tám tuần trước APQR completion deadline. “tám tuần” là thực tiễn ngành Mỗi phòng ban phải biết rõ mình cần cung cấp data gì, trong format gì, và vào ngày nào — không để QA Manager phải “xin data” lần thứ nhì.
Failure mode thứ hai là analysis dừng ở description thay vì interpretation. Liệt kê “8 OOS trong năm” mà không có comparison với năm trước, không có root cause distribution analysis, và không có clustering analysis xem 8 OOS có liên quan đến nhau không. Analysis thực sự phải bao gồm trending bằng control charts cho CQAs, và đặc biệt là process capability index Cpk analysis (xem thêm: OOS Investigation GMP: Phase 1, Phase 2 và 10 Lỗi Phổ biến theo FDA 21 CFR 211.192). Một sản phẩm có Cpk = 1.0 đang in-spec là sản phẩm đang tiến dần đến OOS boundary — APQR phải phát hiện điều này trước khi OOS xảy ra, không phải sau.
Failure mode thứ ba là không có meaningful action items. Conclusion mặc định “product quality satisfactory” mà không có specific actions cho năm tiếp theo là APQR thiếu depth. EU GMP Section 1.11 yêu cầu tường minh: “an assessment made as to whether corrective and preventive action or any revalidation should be undertaken.” Một APQR không tạo ra bất kỳ action item nào cho năm tiếp theo — trong một năm có ít nhất vài deviations và một vài OOS — là APQR không đủ critical thinking để inspector chấp nhận.
Xây dựng APQR Thực chiến: Bốn Bước và Timeline
Phần này giúp QA nhìn ra rủi ro, bằng chứng và tiêu chí defend khi inspector hỏi sâu.
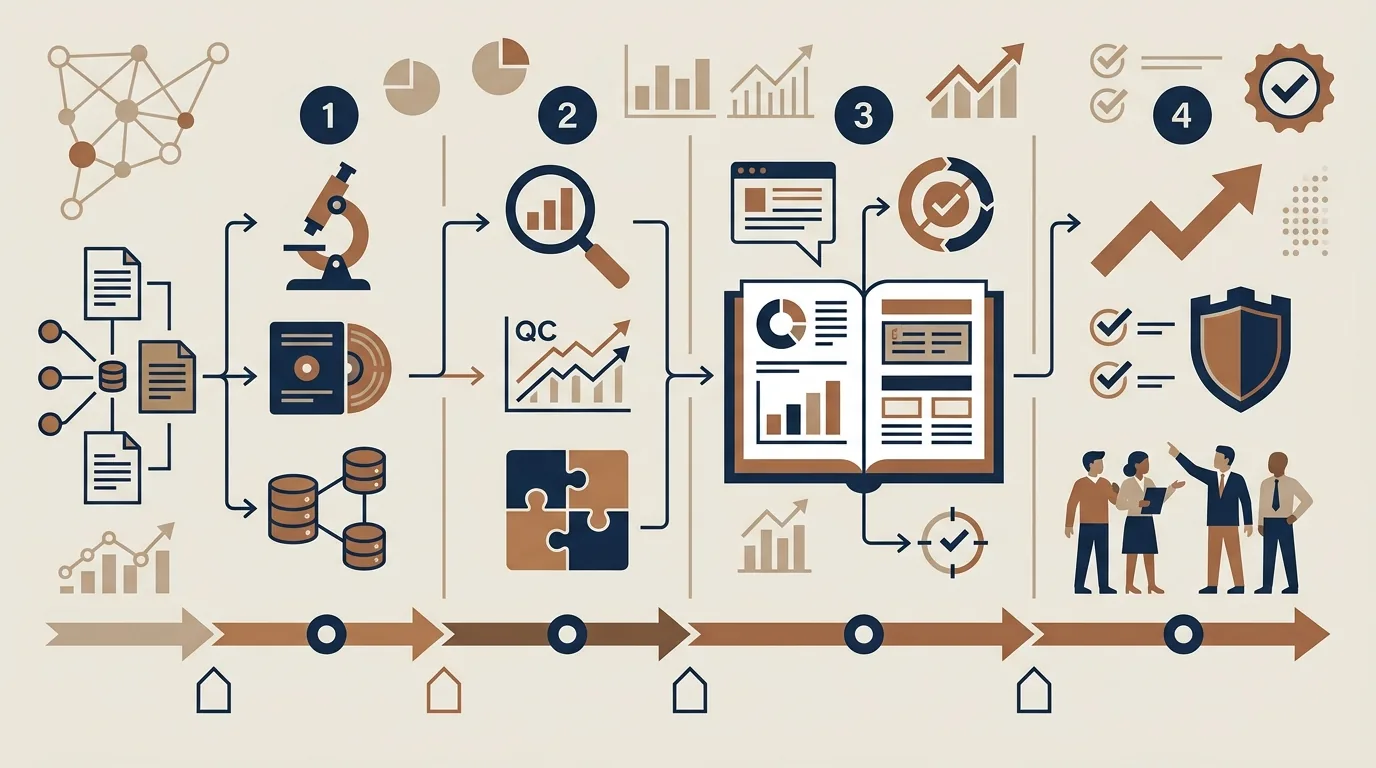
Bước 1 — Data Gathering Planning bắt đầu ít nhất tám tuần trước deadline. Standardized data templates phải được distribute cho tất cả departments liên quan với owner và deadline rõ ràng: QC (testing results, OOS/OOT, stability data, analytical method changes), Production (batch records, yields, in-process deviations, equipment events), QA (CAPA status, audit findings, complaints, change control log), và Regulatory (variations submitted/granted, post-approval commitments). Data phải cover tất cả markets và tất cả strengths/dosage forms của product.
Bước 2 — Data Analysis là bước quan trọng nhất. Analysis không phải là liệt kê số liệu — analysis là tìm patterns, trends, và connections mà individual events không cho thấy. Trending bằng control charts (X-bar, Shewhart charts) cho CQAs theo thời gian. Process capability Cpk analysis cho critical parameters — Cpk < 1.33 là early warning trigger, Cpk < 1.0 là immediate action territory. OOS clustering analysis theo time, batch, equipment, analyst, shift, hay raw material lot. CAPA trend analysis xem có recurring root causes không. Changes inventory review để identify nếu có changes nào chưa được fully validated.
$$C_{pk} = \min\left(\frac{USL – \bar{x}}{3\sigma}, \frac{\bar{x} – LSL}{3\sigma}\right)$$
Cpk analysis trong APQR không chỉ xem giá trị point-in-time mà phải trending Cpk qua nhiều APQR cycles để phát hiện process drift.
Bước 3 — Report Compilation phải kể một câu chuyện mạch lạc về sản phẩm trong năm vừa qua với conclusion rõ ràng: process có trong state of control không, action items cụ thể cho năm tiếp theo là gì, và có cần revalidation hay regulatory filing update không. Report nên hoàn thành trong vòng ba tháng sau khi kết thúc review period. “ba tháng” là thực tiễn ngành — FDA và EU GMP yêu cầu “annually” nhưng không quy định deadline hoàn thành report
Bước 4 — Cross-functional Review và Approval không phải là sign-off hình thức. Đây là cơ hội để QA, QC, Manufacturing, Engineering, và Regulatory Affairs align về quality priorities cho năm tiếp theo. Phê duyệt của bộ phận chất lượng là bắt buộc theo quy trình của nhà máy (21 CFR 211.180(e) yêu cầu quy trình đánh giá phải được thiết lập và tuân thủ). Action items phải được documented với owner, deadline, và tracking mechanism — thiếu tracking mechanism nghĩa là action items chỉ tồn tại trong report, không phải trong reality.
APQR và Vòng lặp Toàn bộ QMS: Điểm Hội tụ của CAPA, Deviation, Change Control và OOS
Phần này giúp QA nhìn ra rủi ro, bằng chứng và tiêu chí defend khi inspector hỏi sâu.
APQR là điểm hội tụ của toàn bộ hệ thống chất lượng (CAPA, deviation, change control, OOS) — nó aggregates output từ mọi quality system element theo năm. APQR tổng hợp CAPA status và effectiveness, deviation trends, changes được implemented, và OOS patterns. FDA 21 CFR 211.180(e) yêu cầu manufacturer evaluate xem có cần changes gì đến “drug product specifications or manufacturing or control procedures” — kết nối APQR trực tiếp với Change Control.
EU GMP Section 1.11 yêu cầu evaluation “whether corrective and preventive action or any revalidation should be undertaken” — kết nối APQR với CAPA system và validation lifecycle.
| APQR Category | Kết nối QMS | Action Trigger Nếu Trend Xấu |
|---|---|---|
OOS/deviation trends |
||
Process Cpk trending |
Revalidation hoặc parameter review |
|
CAPA effectiveness review |
Re-open CAPA hoặc escalate |
|
Changes implemented |
Post-change effectiveness assessment |
|
Stability adverse trends |
Protocol review, regulatory filing update |
|
Equipment qualification status |
Requalification trigger |
Recurring deviations hoặc CAPA patterns trong APQR chỉ ra systemic issues mà từng sự kiện riêng lẻ không đủ signal. Process drift nhìn thấy trong Cpk analysis của APQR là trigger cho revalidation thông qua Change Control. Và đây là lý do EU GMP Section 1.10 yêu cầu “taking into account previous reviews” — APQR phải là longitudinal analysis qua nhiều năm, không phải annual reset.
APQR tại Nhà máy Việt Nam Chuyển đổi WHO-GMP sang EU-GMP
Trong bối cảnh các nhà máy Việt Nam nâng cấp lên EU-GMP, gap trong APQR quality thường không nằm ở sự vắng mặt của báo cáo mà ở độ sâu phân tích.
Theo thực tiễn ngành, bốn điểm yếu thường gặp khi nâng cấp từ WHO-GMP lên EU-GMP là: APQR được viết như data compilation, không phải analysis với interpretation; không có Cpk trending hay control charts, chỉ có point-in-time comparisons; Category (ix) — review action items từ năm trước — không được thực hiện vì không có data tracking mechanism; và APQR được finalized mà không có cross-functional review, chỉ có QA sign-off đơn lẻ.
Lưu ý minh bạch: đây là nhận định từ thực tiễn ngành, không có nghiên cứu hay số liệu công bố.
Câu hỏi quyết định — 3 Câu hỏi trước khi Chuẩn hóa APQR System
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
- Ranh giới hệ thống hoặc quy trình nào trong APQR pharmaceutical phải được định nghĩa lại trước khi audit tiếp theo — đặc biệt data collection SOP và Cpk trending methodology?
- Bằng chứng GMP nào cần được tạo tự động (automated trending dashboard, Cpk alerts khi drift detect) thay vì manual compilation cuối năm?
- Ai là owner chịu trách nhiệm cập nhật APQR SOP, data template, và cross-functional review process sau khi framework trong bài này được áp dụng?
Hướng dẫn lập báo cáo APQR: Dàn ý template chuẩn EU GMP và FDA gồm những đề mục nào?
Để đáp ứng EU GMP Chapter 1 Section 1.10 và FDA 21 CFR 211.180(e), báo cáo APQR nên được tổ chức sao cho mỗi nội dung tối thiểu của §1.10 và hai mục của §211.180(e) đều có chỗ rõ ràng, kể cả đánh giá hiệu quả của hệ thống CAPA. Phân tích xu hướng (control chart, Cpk/Ppk) không phải điều khoản bắt buộc nhưng là cách thực hành tốt để đáp ứng yêu cầu “highlight any trends”.
Dưới đây là khung dàn ý chuẩn hóa cho một báo cáo APQR hoàn chỉnh, được tích hợp từ các yêu cầu nghiêm ngặt của EU GMP Chapter 1 (PQR) và hướng dẫn của FDA tại 21 CFR Part 211.180(e): 1. Thông tin chung: Tên sản phẩm, hàm lượng, dạng bào chế, số lượng lô sản xuất/đóng gói và tóm tắt kết luận từ APQR năm trước. 2. Kiểm soát nguyên liệu đầu vào: Đánh giá nhà cung cấp tá dược/hoạt chất (API), bao bì (packaging materials) và truy xuất chuỗi cung ứng hoạt chất (EU GMP Chapter 1.10 Clause i). 3. Phân tích thông số sản xuất: Review in-process controls (IPC) và kết quả thành phẩm. Phân tích chỉ số năng lực quy trình (Cpk/Ppk) đối với các thông số chất lượng tới hạn (CQAs) như hàm lượng, độ hòa tan (EU GMP Chapter 1.10 Clause ii). 4. Theo dõi độ ổn định: Tổng hợp dữ liệu chương trình stability monitoring, đặc biệt chú ý các xu hướng suy giảm chất lượng (EU GMP Chapter 1.10 Clause vii).
- Quản lý sai lệch và OOS: Tổng hợp toàn bộ sự cố ngoài chỉ tiêu (OOS) và các deviation phát sinh trong quá trình sản xuất hoặc phân tích (EU GMP Chapter 1.10 Clause iii & iv).
- Thay đổi và Đăng ký: Rà soát các Change Control đã thực hiện và tình trạng phê duyệt của các hồ sơ biến đổi thông tin đăng ký thuốc (EU GMP Chapter 1.10 Clause v & vi).
- Khiếu nại và Thu hồi: Số liệu chi tiết về sản phẩm bị trả về, khiếu nại chất lượng và các vụ thu hồi (FDA 21 CFR 211.180(e)(2)).
- Đánh giá thiết bị/Hệ thống phụ trợ: Tình trạng thẩm định lại (Requalification) của thiết bị sản xuất, HVAC, hệ thống nước tinh khiết (EU GMP Chapter 1.10 Clause xi).
- Hiệu lực hành động khắc phục kỳ trước: Đánh giá mức đầy đủ của các hành động khắc phục về sản phẩm, quy trình, thiết bị từ kỳ trước (EU GMP Chapter 1.10 Clause ix).
- Cam kết sau bán hàng và Hợp đồng: Theo dõi cam kết post-marketing và đánh giá thỏa thuận kỹ thuật với bên thứ ba (EU GMP Chapter 1.10 Clause x & xii).
Dàn ý trên giúp điều hành viên QA tiếp cận báo cáo một cách khoa học. Việc phân nhóm dữ liệu mạch lạc hỗ trợ thanh tra viên dễ dàng đối chiếu mức độ tuân thủ của cơ sở sản xuất đối với từng điều khoản luật định của EU GMP.
Bảng nguồn dữ liệu lập APQR và phân công trách nhiệm các bộ phận như thế nào?
Nguồn dữ liệu xây dựng APQR bắt buộc thu thập từ 5 phòng ban chính gồm QA, QC, Sản xuất, Cơ điện và Đăng ký thuốc. Mỗi bộ phận chịu trách nhiệm cung cấp dữ liệu số hóa chính xác từ phần hành của mình để QA tổng hợp thành một báo cáo chất lượng đồng nhất.
Dưới đây là bảng phân cấp dữ liệu và trách nhiệm cụ thể giúp tối ưu hóa quá trình thu thập thông tin, đảm bảo tính toàn vẹn dữ liệu data integrity theo nguyên tắc ALCOA+:
| Mục dữ liệu APQR | Nguồn dữ liệu cụ thể (Tài liệu gốc) | Phòng ban chịu trách nhiệm | Thời hạn cung cấp |
|---|---|---|---|
Hồ sơ lô sản xuất & Hiệu suất |
Batch Records, Báo cáo Yields, Nhật ký thiết bị |
Bộ phận Sản xuất (Production) |
Trong vòng 4 tuần từ cuối kỳ review |
Dữ liệu kiểm nghiệm & OOS |
LIMS, COA thành phẩm/nguyên liệu, Nhật ký QC |
Bộ phận Kiểm nghiệm (QC) |
Trong vòng 4 tuần từ cuối kỳ review |
Sai lệch & CAPA |
Phiếu báo cáo sai lệch, Hành động khắc phục |
Bộ phận QA (Quality Assurance) |
Trong vòng 2 tuần từ cuối kỳ review |
Hồ sơ thay đổi & Đăng ký |
Logbook Change Control, Hồ sơ biến đổi |
Bộ phận Đăng ký (RA) / QA |
Trong vòng 3 tuần từ cuối kỳ review |
Thử nghiệm độ ổn định |
Báo cáo thử nghiệm stability định kỳ, LIMS |
Bộ phận QC (Stability Group) |
Trong vòng 4 tuần từ cuối kỳ review |
Thẩm định thiết bị & Utility |
Báo cáo IQ/OQ/PQ, Lịch bảo trì phòng ngừa |
Bộ phận Cơ điện (Engineering) |
Trong vòng 3 tuần từ cuối kỳ review |
Sự phối hợp liên phòng ban là chìa khóa để hoàn thành APQR đúng hạn. Trưởng phòng QA có vai trò điều phối tổng thể, nhưng mỗi trưởng bộ phận phải ký xác nhận tính chính xác và đầy đủ của dữ liệu được cung cấp.
Checklist thực thi APQR hằng năm và 5 lỗi thường gặp QA cần tránh là gì?
Quy trình thực thi APQR hằng năm đòi hỏi QA tuân thủ checklist 6 bước chặt chẽ. QA cần đặc biệt lưu ý tránh 5 lỗi phổ biến gồm chậm tiến độ, dữ liệu thiếu nhất quán, phân tích xu hướng hời hợt, CAPA không liên kết và thiếu sự phê duyệt của quản lý cấp cao.
Checklist 6 bước thực thi APQR hằng năm cho QA: 1. Xác định lịch trình và phạm vi: Lập danh sách các sản phẩm và số lô dự kiến đánh giá trước 8 tuần. 2. Phát hành template yêu cầu dữ liệu: Gửi biểu mẫu chuẩn hóa đến các phòng ban liên quan (QC, Production, Engineering, RA). 3. Tổng hợp và đối chiếu dữ liệu: Kiểm tra tính đầy đủ, đối chiếu chéo số liệu giữa báo cáo của QC và hồ sơ lô của xưởng sản xuất. 4. Phân tích thống kê và đánh giá xu hướng: Vẽ biểu đồ kiểm soát, tính toán chỉ số Cpk cho các chỉ tiêu chất lượng cốt lõi. 5. Soạn thảo báo cáo: Viết dự thảo, đưa ra kết luận về trạng thái kiểm soát quy trình và đề xuất các hành động cải tiến. 6. Phê duyệt và lưu trữ: Tổ chức họp đánh giá liên phòng ban, trình ký phê duyệt từ Quality Unit và lưu trữ hồ sơ.
5 lỗi thường gặp khi lập APQR dược phẩm: 1. Chậm trễ tiến độ: Không hoàn thành báo cáo APQR trong thời gian quy định (thường là Q1 của năm tiếp theo) mà không có lý do bằng văn bản. 2. Phân tích xu hướng quá sơ sài: Chỉ liệt kê bảng số liệu thô mà không có phân tích xu hướng hoặc tính chỉ số năng lực Cpk. 3. Thiếu liên kết hiệu quả: Không đánh giá lại hiệu quả của các hành động khắc phục phòng ngừa CAPA từ kỳ APQR trước. 4. Dữ liệu không đồng nhất: Số liệu về lô hàng hoặc sai lệch bị lệch nhau giữa các chương dữ liệu khác nhau. 5. Thiếu sự phê duyệt của quản lý: Báo cáo không có phê duyệt của Quality Unit/QA theo quy trình của nhà máy (và của MAH khi technical agreement phân công trách nhiệm này).
Đọc tiếp trong cùng cụm:
- QMS GMP dược phẩm: kiến trúc ICH Q10 cho CAPA, deviation, change control và APQR
- CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10
- Deviation Management GMP: Phân loại, Điều tra và Kiểm soát Sai lệch theo EU GMP và ICH Q10
- Change Control GMP: Phân loại, Impact Assessment và Quyết định Revalidation theo ICH Q10
FAQ về APQR Pharmaceutical
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
Về bản chất là cùng một requirement với tên gọi khác nhau theo jurisdiction. APR là tên trong FDA 21 CFR 211.180(e). PQR là tên trong EU GMP Chapter 1. APQR là tên hiện đại được industry dùng rộng nhất để chỉ chung cả hai requirements và thể hiện tính comprehensive của review.
Mỗi strength hoặc dosage form riêng biệt thường cần APQR riêng, dù có thể consolidate khi processes và controls là substantially similar với documented justification rõ ràng. EU GMP không cho phép consolidate mà không có explicit rationale trong report.
EU GMP Chapter 1 Section 1.11 quy định: khi marketing authorisation holder không phải là nhà sản xuất, phải có technical agreement giữa các bên định rõ trách nhiệm của từng bên trong việc lập PQR. Ai là người viết bản cuối do technical agreement quyết định; trong thực tế MAH thường giữ vai trò này còn nhà sản xuất cung cấp phần lớn dữ liệu.
Cpk ≥ 1.33 là generally accepted target trong pharmaceutical manufacturing (tương đương với ±4σ performance). Cpk 1.00–1.33 là acceptable nhưng cần monitoring chặt hơn và documented rationale. Cpk < 1.00 nghĩa là process không capable và cần immediate action — ngay cả khi tất cả results hiện tại vẫn in-spec, Cpk < 1.00 là leading indicator của OOS sắp xảy ra. APQR phải trending Cpk qua nhiều năm, không chỉ report giá trị năm hiện tại.
FDA yêu cầu đánh giá “at least annually” (21 CFR 211.180(e)); EU GMP yêu cầu PQR định kỳ hoặc cuốn chiếu, “normally conducted and documented annually” (Chapter 1 §1.10). Cả hai không quy định deadline hoàn thành báo cáo. Trong practice, APQR covering calendar year thường được completed trong Q1 của năm tiếp theo. Nếu completion bị delay hơn ba đến bốn tháng sau review period mà không có documented justification, inspector sẽ question về timeliness và có thể cite “inadequate oversight.” Timeframe thực tiễn ngành
Action items từ APQR phải được tracked qua CAPA system hoặc một dedicated action tracking mechanism với owner, deadline, và status rõ ràng. Đặc biệt, action items phải được reviewed trong APQR năm tiếp theo (Category ix theo EU GMP) để verify closure và effectiveness. Không có tracking mechanism nghĩa là action items chỉ tồn tại trong report — đây là điểm inspector thường hỏi khi xem APQR.
Stability adverse trend — ví dụ Cpk của assay value giảm liên tiếp qua các time points, hay degradation product increasing trend — phải trigger protocol review và có thể cần regulatory filing update nếu shelf-life claim bị ảnh hưởng. APQR phải make explicit recommendation về stability program adequacy, không chỉ list stability results. Trong EU, việc đánh giá kết quả PQR thuộc trách nhiệm của nhà sản xuất và MAH (EU GMP Chapter 1 §1.11); theo Annex 16 §1.7.14, QP phải bảo đảm dữ liệu stability đang theo dõi (on-going stability) vẫn hỗ trợ việc chứng nhận lô.
APQR phải trigger revalidation khi: process Cpk trending downward consistently over multiple review periods; process changes được implemented trong năm chưa được fully validated; hoặc recurring OOS/deviations chỉ ra root cause là process drift. EU GMP Section 1.11 yêu cầu explicit evaluation “whether corrective and preventive action or any revalidation should be undertaken” — không thể bỏ qua question này trong APQR conclusion section. Tác giả: Phạm Đức Phương Nam — nampham.net
Ghi Chú Minh Bạch
Phần này làm rõ nguồn tham chiếu và ranh giới áp dụng của bài viết.
Nguồn quy định chính (Primary Regulatory)
- EU GMP Chapter 1 Section 1.10–1.11 (Product Quality Review, 12 categories) — EU GMP Chapter 1.
- FDA 21 CFR 211.180(e) (Annual Product Review) — 21 CFR §211.180.
- ICH Q10 Section 3.2.4 Management Review — ICH Q10.
- ICH Q7 Section 2.5 PQR for APIs — ICH Q7.
- PIC/S GMP Guide PE 009-17 (Part I) — PICSCHEME.
Tài liệu tham khảo khác
- qbench.com: Inside 470 FDA Warning Letters From 2025 — QBENCH.
- Bài trình bày “Product Quality Management” của Deborah Baly, PhD (Commercial Product Quality Management, Genentech/Roche), lưu trên fda.gov — minh hoạ quan hệ Cpk và tỷ lệ lỗi, không phải hướng dẫn của FDA — FDA.
Nguồn Việt Nam
- KPMG–EuroCham, “Future Value of Vietnam’s Generics Market,” 2025 — ASSETS.
Ghi chú về mức độ chắc chắn của số liệu
- Kịch bản QA Manager OSD factory: (Tình huống minh họa tổng hợp) — failure mode điển hình được construct để minh họa nguyên tắc, không đại diện cho bất kỳ nhà máy cụ thể nào.
- Timeline “tám tuần” data gathering và “ba tháng” report completion: Thực tiễn ngành — FDA và EU GMP không quy định con số cụ thể, chỉ yêu cầu “annually”.
- Pattern APQR tại nhà máy Việt Nam chuyển đổi WHO-GMP→EU-GMP: Nhận định từ thực tiễn ngành, không có nghiên cứu hay số liệu công bố.
- Cpk ≥1.33: Quy ước thực tiễn ngành, không phải yêu cầu của FDA hay EU GMP.
Lưu ý: Nội dung bài viết mang tính tham khảo kiến trúc kỹ thuật và không thay thế cho SOP, validation plan hoặc quy định chính thức của cơ quan quản lý dược phẩm sở tại.
Change control là gì — kiểm soát thay đổi trong hệ thống GMP
Đọc tiếp để nắm định nghĩa chuẩn, ví dụ Việt Nam và bằng chứng GMP liên quan.
Change control là gì — kiểm soát thay đổi trong hệ thống GMP →
QRM theo ICH Q9(R1) là gì — quản lý rủi ro chất lượng trong dược phẩm
Đọc tiếp để nắm định nghĩa chuẩn, ví dụ Việt Nam và bằng chứng GMP liên quan.
QRM theo ICH Q9(R1) là gì — quản lý rủi ro chất lượng trong dược phẩm →
Câu hỏi quyết định
Để chuyển các khuyến nghị trong bài thành kế hoạch triển khai khả thi, xem thêm tại nampham.net.