Quản lý rủi ro chất lượng (QRM) theo ICH Q9(R1) là quá trình có hệ thống để đánh giá, kiểm soát, thông tin và rà soát các nguy cơ đối với chất lượng thuốc trong suốt vòng đời sản phẩm, với mục tiêu tối thượng là bảo vệ an toàn của người bệnh. Mức độ nỗ lực, tính hình thức (formality) và hồ sơ tài liệu của quy trình QRM phải luôn tương xứng với mức độ rủi ro — không dùng QRM để biện minh cho chất lượng kém.
Key Takeaway
- Theo ICH Q9, mục tiêu tối thượng của quản lý rủi ro chất lượng (QRM) là bảo vệ an toàn của bệnh nhân.
- QRM không phải là công cụ để bào chữa cho chất lượng kém, mà là công cụ để kiểm soát và phòng ngừa.
- Mức độ nỗ lực, tính hình thức và tài liệu hóa của quy trình QRM phải tương xứng với mức độ rủi ro.
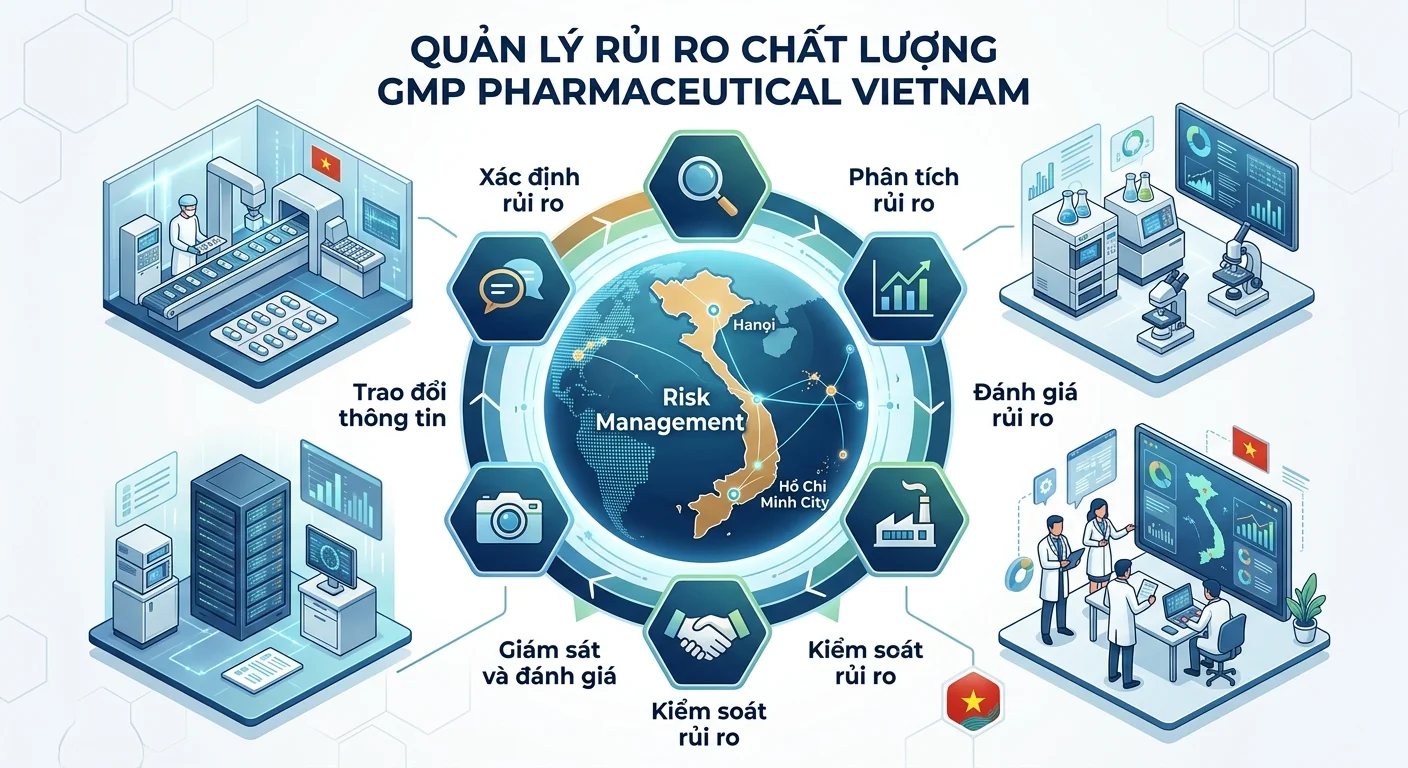
Lưu ý trạng thái pháp lý: Các nhận định QRM trong bài được đối chiếu trực tiếp theo ICH Q9(R1) và EU GMP Annex 11.
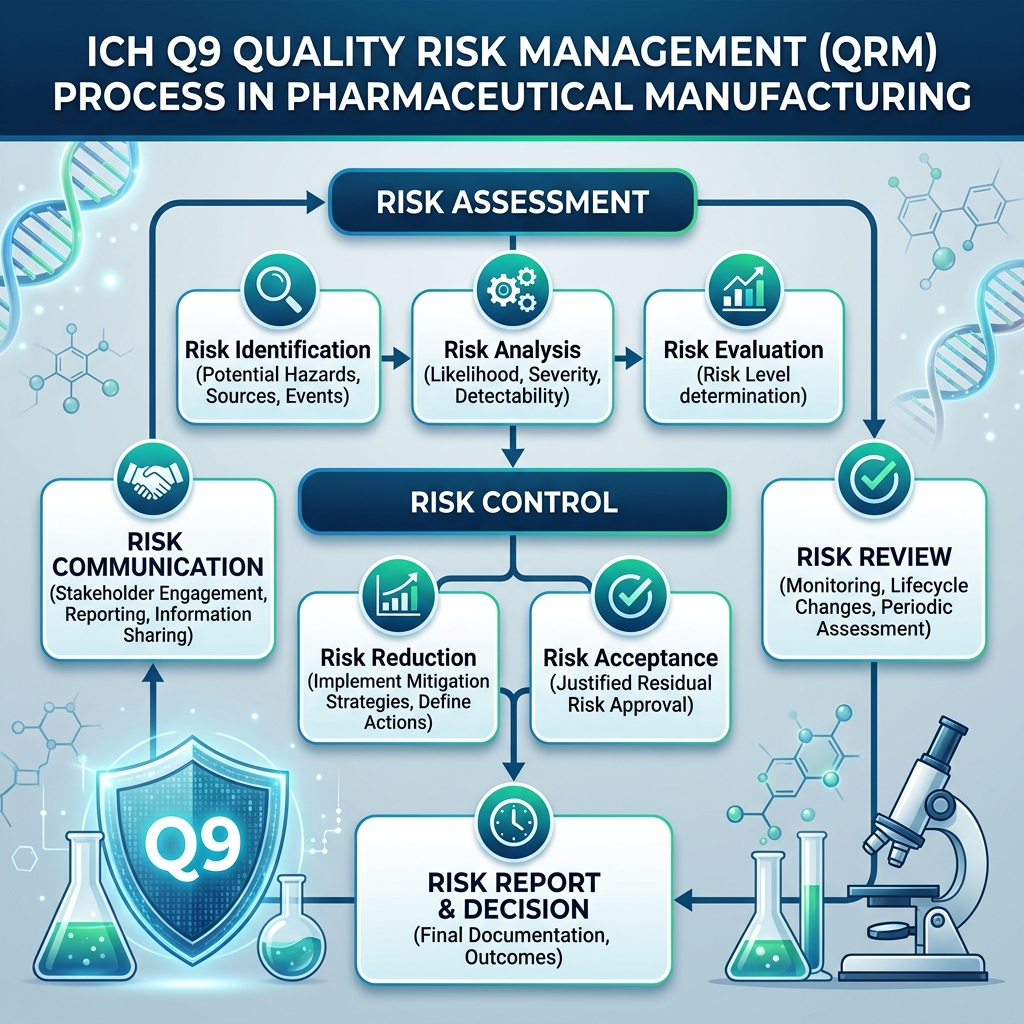
Tóm tắt dành cho Ban Lãnh đạo: Đối với các cấp điều hành ngành Dược, tuân thủ không còn là một “chi phí phát sinh” mà đã trở thành tài sản chiến lược sống còn. Sự thất bại trong việc kiểm soát dữ liệu dẫn đến những hậu quả tàn khốc: thu hồi sản phẩm, đình chỉ sản xuất, và hủy hoại uy tín thương hiệu trên thị trường quốc tế. Để đứng vững trước các kỳ thanh tra khắt khe của FDA hay EU GMP năm 2026, doanh nghiệp cần một hệ thống quản trị dựa trên “Bộ ba trụ cột” vững chắc: ALCOA++, ICH Q9(R1) và GAMP 5.
Trụ cột 1: ALCOA++ và 3 Lớp Kiểm soát Tính toàn vẹn dữ liệu
ALCOA+ không còn là một khẩu hiệu trừu tượng mà là bộ khung kỹ thuật để bảo vệ mọi quyết định chất lượng. Đây cũng là nền tảng của tính toàn vẹn dữ liệu (Data Integrity) trong GMP.
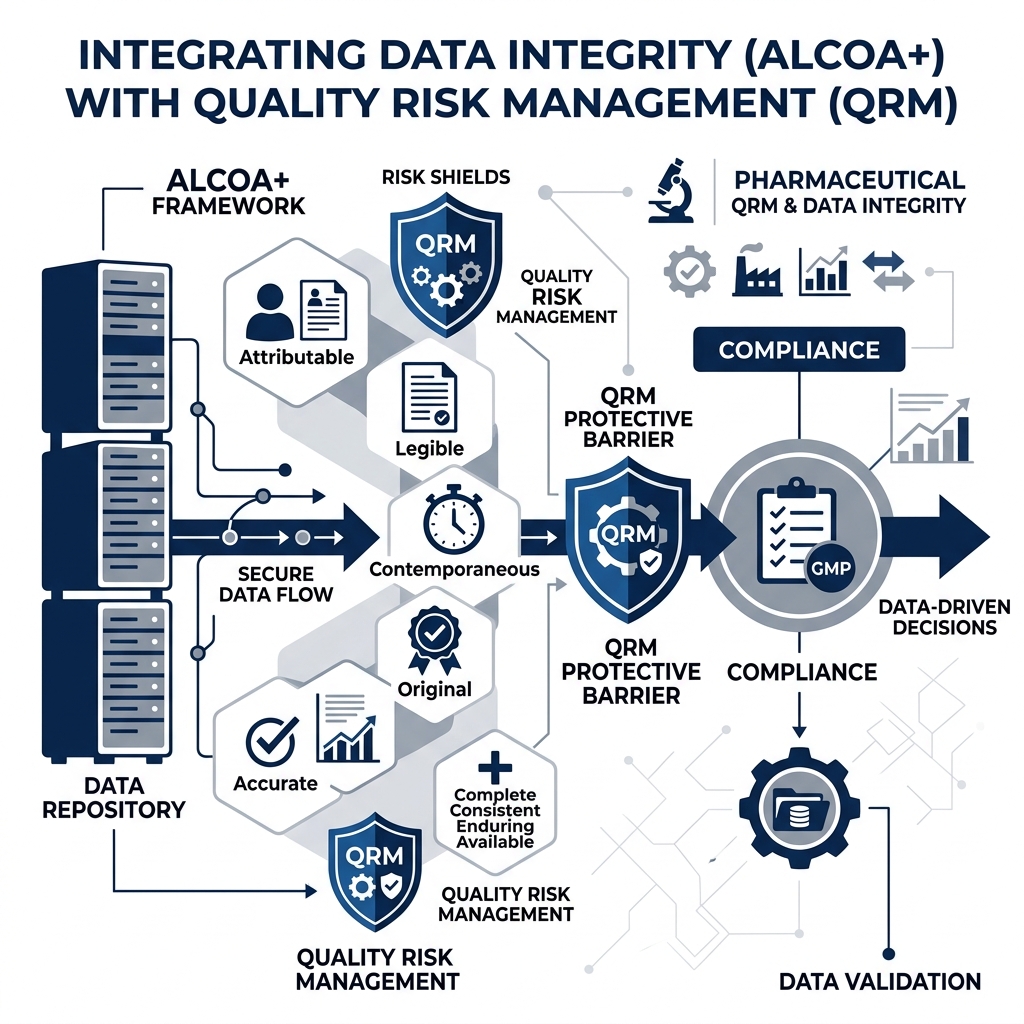
Nguyên tắc 9+1: Tín hiệu sẵn sàng ALCOA++
Bên cạnh 9 nguyên tắc truyền thống, dự thảo EU GMP Chapter 4 (2025) đã đưa vào nguyên tắc thứ 10: Traceable (Tính truy xuất). Lưu ý rằng, tính đến giữa năm 2026, ALCOA++ được xem là một “tín hiệu sẵn sàng” (readiness signal) hơn là một yêu cầu pháp lý đã hoàn thiện toàn cầu, nhưng doanh nghiệp cần áp dụng ngay để đón đầu xu hướng.
| Nguyên tắc | Mô tả thực thi GMP |
|---|---|
Attributable |
Dữ liệu phải gán được trách nhiệm cho cá nhân cụ thể, thời gian và địa điểm. |
Legible |
Dữ liệu phải đọc được trong suốt vòng đời lưu trữ (phần mềm đọc được file gốc). |
Contemporaneous |
Ghi chép ngay tại thời điểm hoạt động. Sử dụng timestamp hệ thống thay vì user nhập. |
Original |
Bản ghi đầu tiên là nguồn sự thật duy nhất (Raw Data), không dùng “bản nháp”. |
Accurate |
Phản ánh đúng thực tế, không sai số tùy tiện. Kết quả tính toán phải được validate. |
Complete |
Đầy đủ mọi dữ liệu, bao gồm cả kết quả không đạt (OOS) hoặc test bị hủy. |
Consistent |
Nhất quán về đơn vị, định dạng và logic giữa các bản ghi liên quan. |
Enduring |
Lưu trữ bền vững (Media migration). Backup phải được restore test định kỳ. |
Available |
Có thể truy xuất ngay lập tức khi cơ quan thanh tra yêu cầu. |
Traceable (+) |
Khả năng tái dựng lịch sử record: phải ghi cả giá trị trước và sau khi thay đổi (Audit Trail). |
Ba lớp kiểm soát thực thi (Enforcement Layers)
- Kỹ thuật (Technical Controls): Tự động hóa thu thập dữ liệu để loại bỏ sai sót nhập liệu (transcription error), đồng bộ NTP server ngăn chặn backdating, và phân quyền theo nguyên tắc Least Privilege.
- Quy trình (Procedural Controls): Xây dựng SOP rà soát Dấu vết kiểm tra (Audit Trail) dựa trên rủi ro thay vì rà soát tràn lan không mục tiêu.
- Văn hóa (Behavioral Controls): Đây là lớp quan trọng nhất. Ban lãnh đạo phải tạo môi trường “báo cáo an toàn” (Safe reporting), nơi nhân viên tin rằng báo cáo sai lệch trung thực luôn tốt hơn việc che giấu lỗi do áp lực năng suất.
Lưu ý theo thực tiễn ngành: Một lỗ hổng kinh điển thường bị thanh tra FDA “soi” kỹ là các thiết bị standalone (máy đo pH, cân phân tích, máy đo độ rã). Các thiết bị này thường có tính năng Audit Trail bị tắt hoặc đồng hồ hệ thống không được khóa, cho phép nhân viên chỉnh lùi ngày giờ để ghi chép “đúng thời điểm” (Backdating). Doanh nghiệp cần rà soát lại ngay danh mục thiết bị này.
Khái niệm “Dữ liệu thô” (Raw Data)
Trong môi trường điện tử (như hệ thống HPLC), Raw Data không phải là bản in PDF hay báo cáo giấy. Raw Data là các tệp chromatogram gốc, bao gồm tệp phương pháp, thông số tích hợp và metadata đi kèm. Nhà máy phải lưu giữ toàn bộ file gốc này và đảm bảo khả năng mở/re-process chúng trong suốt thời gian lưu trữ (theo thời hạn lưu hồ sơ quy định; ví dụ EU GMP Chapter 4: hồ sơ lô lưu ít nhất 1 năm sau hạn dùng hoặc 5 năm sau khi QP chứng nhận lô, lấy mốc dài hơn (mục 4.11); dữ liệu thô quan trọng hỗ trợ hồ sơ đăng ký thuốc, như dữ liệu thẩm định hay độ ổn định, được lưu chừng nào giấy phép lưu hành còn hiệu lực (mục 4.12)).
Trụ cột 2: Quản lý Rủi ro Chất lượng (QRM) theo ICH Q9(R1)
Phiên bản ICH Q9(R1) (thông qua Step 4 tháng 01/2023) giữ nguyên hai nguyên tắc gốc của bản ICH Q9 đầu tiên: đánh giá rủi ro dựa trên kiến thức khoa học gắn với bảo vệ người bệnh, và nỗ lực tương xứng mức rủi ro. Bản R1 bổ sung bốn nội dung: tính chính thức (formality, mục 5.1), ra quyết định dựa trên rủi ro (mục 5.2), quản lý và giảm thiểu tính chủ quan (mục 5.3), và rủi ro về khả năng cung ứng sản phẩm (mục 6.1).
Định nghĩa chuẩn theo ICH Q9(R1):
- Rủi ro (Risk): Sự kết hợp giữa khả năng xảy ra tổn hại và mức độ nghiêm trọng của tổn hại đó.
- Mối nguy (Hazard): Nguồn gốc tiềm tàng gây ra tổn hại.
- Tổn hại (Harm): Thiệt hại về sức khỏe, bao gồm thiệt hại do mất chất lượng sản phẩm hoặc mất khả năng cung ứng thuốc.
Tối ưu hóa nỗ lực (Proportionate Effort)
Một sai lầm của nhiều QA Manager là áp dụng FMEA cho mọi thứ. Thực tiễn tốt là:
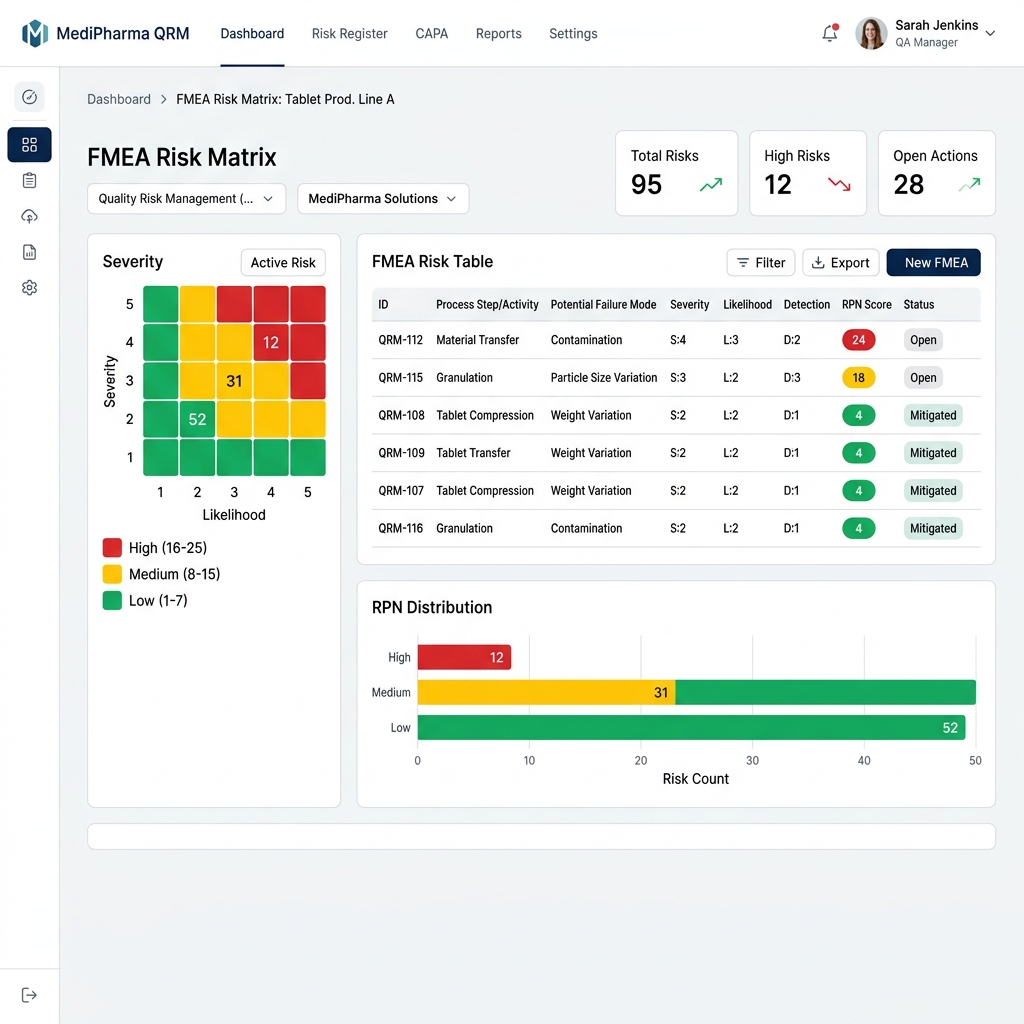
- Formality là một dải liên tục, không phải hai mức “chính thức/không chính thức”: ICH Q9(R1) mục 5.1 nêu ba yếu tố quyết định mức formality là mức độ không chắc chắn (uncertainty), tầm quan trọng của quyết định (importance) và độ phức tạp (complexity).
- Đầu cao của dải: các công cụ có cấu trúc như FMEA, HACCP, đội đánh giá đa chức năng và báo cáo riêng cho hệ thống phức tạp, rủi ro cao (như quy trình sản xuất vô trùng).
- Đầu thấp của dải: với vấn đề ít bất định, ít phức tạp, kết quả đánh giá có thể ghi ngắn gọn ngay trong hồ sơ hiện có của hệ thống chất lượng (như hồ sơ sai lệch, hồ sơ thay đổi) kèm lý giải khoa học. Lưu ý: ICH Q9(R1) nói rõ không được lấy hạn chế nguồn lực làm lý do để hạ mức formality.
Quản lý Tính chủ quan (Subjectivity)
ICH Q9(R1) mục 5.3 thừa nhận tính chủ quan không thể loại bỏ hoàn toàn, nhưng có thể kiểm soát bằng cách xử lý thiên kiến và giả định, dùng đúng công cụ QRM, và tận dụng tối đa dữ liệu cùng nguồn kiến thức liên quan. Việc xây dựng thang điểm Scoring (S-O-D) rõ ràng kèm ví dụ cụ thể là cách tốt nhất để đồng nhất kết quả đánh giá giữa các assessor khác nhau. Kết quả QRM cũng là đầu vào trực tiếp cho quy trình quản lý sai lệch (Deviation Management) và kiểm soát thay đổi (Change Control).
CAPA GMP: Root Cause Analysis và Effectiveness Check theo ICH Q10
Đọc tiếp để nối QRM với điều tra nguyên nhân gốc và hành động khắc phục/phòng ngừa.
CAPA GMP: Toàn tập Root Cause Analysis & Effectiveness Check →
Trụ cột 3: GAMP 5 và Chuyển dịch từ CSV sang CSA
Tư duy GAMP 5 Second Edition (2022) không còn là một “bảng kiểm” cứng nhắc mà tập trung vào Tư duy phản biện (Critical Thinking).
Phân loại Phần mềm: Một dải liên tục (Continuum View)
Thay vì cố ép một phần mềm vào một nhóm duy nhất, hãy xem xét nó như một dải liên tục. Các chuyên gia (SME) phải sử dụng tư duy phản biện để xác định mức độ thẩm định dựa trên tính mới, tính phức tạp và tác động GxP.
| Nhóm (Category) | Loại phần mềm | Chiến lược thẩm định (Risk-based) |
|---|---|---|
Category 1 |
Hạ tầng (HĐH, SQL) |
Chỉ kiểm tra cài đặt (IQ), tin tưởng nhà cung cấp. |
Category 3 |
Không cấu hình (Máy đo pH, cân) |
Kiểm tra cài đặt và vận hành cơ bản (IQ/OQ). |
Category 4 |
Có cấu hình (LIMS, ERP, MES) |
Thẩm định kỹ các cấu hình, quy tắc nghiệp vụ và script. |
Category 5 |
Tùy chỉnh (Excel Macro, phần mềm tự viết) |
Rigorous control: Kiểm soát toàn bộ vòng đời (Design, Code Review, Testing). |
Từ CSV đến CSA (Computer Software Assurance)
Hướng dẫn Computer Software Assurance (CSA) của FDA (bản final 09/2025, cập nhật 02/2026) áp dụng cho phần mềm sản xuất và hệ thống chất lượng của thiết bị y tế; với nhà máy thuốc, đây là tài liệu tham khảo về tư duy dựa trên rủi ro — tập trung kiểm thử vào chức năng rủi ro cao, cho phép kiểm thử không kịch bản (Unscripted testing) với chức năng rủi ro thấp và tận dụng bằng chứng từ nhà cung cấp — chứ không phải yêu cầu CGMP thuốc.
Tương lai: AI, RPA và Hệ thống Quản lý Chất lượng Điện tử (eQMS)
Sự kết hợp giữa RPA và AI đang tạo ra bước đột phá trong quản trị tuân thủ. Dù công nghệ nào, nền móng vẫn là hệ thống quản lý chất lượng GMP theo ICH Q10 vận hành vững — QRM chỉ phát huy khi QMS bên dưới đủ chắc.
- RPA làm “Bề mặt kiểm soát” (Control Surface): Trong môi trường GxP khắt khe, RPA cung cấp một nền tảng thực thi mang tính tất định (deterministic) và có thể kiểm chứng (auditable). Đây là nền tảng an toàn để triển khai các Agent AI.
- AI hỗ trợ quyết định (AI Assistance): AI/ML hỗ trợ điều tra sai lệch (Deviation), tóm tắt hồ sơ lô, và dự đoán OOS. Tuy nhiên, theo dự thảo EU GMP Annex 22 (tham vấn 07/07–07/10/2025), ứng dụng AI trong các hoạt động GMP trọng yếu chỉ nên dùng mô hình tĩnh, cho kết quả tất định; mô hình tự học khi vận hành, mô hình cho kết quả xác suất và AI tạo sinh/LLM không nên dùng cho ứng dụng trọng yếu; với ứng dụng không trọng yếu, người có chuyên môn phải chịu trách nhiệm kiểm tra kết quả (Human-in-the-loop). Quyết định xuất xưởng lô vẫn thuộc trách nhiệm của Qualified Person theo EU GMP Annex 16.
- Mô hình trưởng thành: Lộ trình từ Thủ công -> Quy trình chuẩn -> RPA (Thực thi) -> AI (Hỗ trợ) -> Agentic Orchestration (Sắp xếp Agentic phối hợp giữa người và máy).
Bảng Tổng Hợp Dữ Liệu QRM
| Luận điểm | Nguồn tham chiếu |
|---|---|
Việc đánh giá rủi ro chất lượng phải dựa trên kiến thức khoa học và gắn với mục tiêu bảo vệ người bệnh. |
ICH Q9(R1) mục 3 (Nguyên tắc QRM) |
Mức độ nỗ lực, tính chính thức và hồ sơ tài liệu của quá trình QRM phải tương xứng với mức độ rủi ro. |
ICH Q9(R1) mục 3 (Nguyên tắc QRM) |
Quản lý rủi ro chất lượng (QRM) là quá trình có hệ thống để đánh giá, kiểm soát, trao đổi thông tin và rà soát rủi ro đối với chất lượng thuốc trong suốt vòng đời sản phẩm. |
ICH Q9(R1) mục 4 (quy trình chung) và mục 7 (định nghĩa) |
Dữ liệu phải tuân thủ nguyên tắc ALCOA+: Quy kết được (A), Dễ đọc (L), Ghi chép tức thời (C), Bản gốc (O), Chính xác (A) cộng với Đầy đủ, Nhất quán, Bền vững và Sẵn có. |
PIC/S PI 041-1; WHO TRS 1033 Annex 4 (glossary ALCOA+) |
Hệ thống vi tính hóa dùng trong GMP phải được thẩm định và kiểm soát truy cập, có audit trail ghi lại thay đổi và xoá dữ liệu GMP. |
EU-GMP Annex 11; FDA 21 CFR Part 11 (§11.10) |
Quản lý rủi ro trong GAMP 5 dựa trên các nguyên tắc của ICH Q9, tập trung vào an toàn người bệnh, chất lượng sản phẩm và tính toàn vẹn dữ liệu. |
ISPE GAMP 5 Second Edition; ICH Q9(R1) |
Việc thẩm định hệ thống máy tính (CSV/CSA) nên dựa trên đánh giá rủi ro phù hợp với mục đích sử dụng, ưu tiên tư duy phản biện. |
ISPE GAMP 5 Second Edition; EU-GMP Annex 11; FDA CSA Guidance (phạm vi: phần mềm sản xuất và hệ thống chất lượng của thiết bị y tế, dùng làm tham khảo) |
Audit trail phải an toàn, do máy tính tạo ra, có dấu thời gian, và được soát xét định kỳ. |
FDA 21 CFR 11.10(e); EU-GMP Annex 11 mục 9; PIC/S PI 041-1 |
Văn hóa chất lượng nên khuyến khích nhân viên báo cáo sai sót mà không lo sợ bị trừng phạt, để bảo vệ tính toàn vẹn dữ liệu. |
PIC/S PI 041-1; WHO TRS 1033 Annex 4 |
Hệ thống quản trị dữ liệu (Data Governance) nên kiểm soát vòng đời dữ liệu tương xứng với rủi ro theo nguyên tắc QRM. |
PIC/S PI 041-1; WHO TRS 1033 Annex 4 |
Phân loại phần mềm (Category 1, 3, 4, 5) và phần cứng (Category 1-2) trong GAMP 5 giúp xác định mức độ thẩm định dựa trên rủi ro. |
ISPE GAMP 5 Second Edition |
Sai lệch phải được ghi chép, điều tra nguyên nhân gốc rễ (RCA) và có hành động khắc phục/phòng ngừa (CAPA). |
ICH Q10 mục 3.2.2 (hệ thống CAPA); EU-GMP Chapter 1 |
Hệ thống máy tính dùng AI/ML trong hoạt động GMP cần quản lý rủi ro chặt chẽ, ưu tiên mô hình cho kết quả tất định và có người chịu trách nhiệm kiểm tra. |
ISPE GAMP 5 Second Edition; dự thảo EU-GMP Annex 22 (2025, chưa có hiệu lực) |
QRM được tích hợp xuyên suốt vòng đời sản phẩm, từ phát triển, sản xuất đến phân phối. |
ICH Q9(R1) mục 6; ICH Q10 |
Các thay đổi đối với quy trình, thiết bị hoặc hệ thống phụ trợ phải được đánh giá và phê duyệt qua hệ thống kiểm soát thay đổi (Change Control). |
ICH Q10 mục 3.2.3 (hệ thống quản lý thay đổi); EU-GMP |
Mức độ chính thức (formality) trong QRM được xác định theo mức độ không chắc chắn, tầm quan trọng và độ phức tạp; không được lấy hạn chế nguồn lực làm lý do hạ formality. |
ICH Q9(R1) mục 5.1 |
QRM không được sử dụng để biện minh cho các thực hành vốn không được chấp nhận theo quy định hoặc hướng dẫn. |
ICH Q9(R1) mục 1 |
Cơ sở sản xuất tại Việt Nam áp dụng GMP theo Thông tư 28/2025/TT-BYT (thay thế Thông tư 35/2018/TT-BYT). |
Thông tư 28/2025/TT-BYT |
Checklist hành động cho QA & IT Manager
Để chuẩn bị cho kỳ thanh tra 2026, hãy thực hiện ngay các đầu việc sau:
- Data Integrity Walkthrough: Đi thực tế tại xưởng và phòng lab, đối chiếu ngẫu nhiên dữ liệu trực tiếp trên màn hình thiết bị với hồ sơ lô tương ứng.
- Rà soát Audit Trail patterns: Tìm kiếm các mẫu bất thường (ví dụ: thao tác lúc 2-3 giờ sáng, hoặc nhiều lần chạy lại (re-testing) cùng một mẫu mà không có lý do).
- Cập nhật quy trình QRM: Bổ sung hướng dẫn về “Tính chính thức” (Formality) theo ba yếu tố uncertainty, importance, complexity, để hồ sơ tương xứng với mức rủi ro.
- Rà soát định nghĩa Raw data: Đảm bảo tất cả các thiết bị standalone đã lưu tệp dữ liệu gốc thay vì chỉ lưu bản in/PDF.
- Đào tạo văn hóa Data Integrity: Triển khai cơ chế cho phép nhân viên báo cáo mối lo ngại về DI mà không sợ bị trừng phạt (Safe reporting system).
- Đánh giá lại Inventory máy tính: Cập nhật danh mục hệ thống máy tính theo tư duy “Continuum” của GAMP 5 Second Edition thay vì checklist cứng nhắc.
Việc chuẩn bị bài bản từ hôm nay chính là chìa khóa để doanh nghiệp không chỉ vượt qua các kỳ thanh tra mà còn tối ưu hóa hiệu quả vận hành trong kỷ nguyên số.
Câu hỏi quyết định — Quyết định chiến lược cho Ban Lãnh đạo
Trước khi phê duyệt bất kỳ dự án chuyển đổi số nào, lãnh đạo cần trả lời 3 câu hỏi cốt yếu:
- Xác định Ranh giới: Hệ thống hoặc quy trình nào đang có rủi ro DI cao nhất cần phải định nghĩa lại ngay trước kỳ audit tới? (Ví dụ: Các thiết bị standalone cũ).
- Bằng chứng tự động: Những bằng chứng GMP nào có thể được tạo ra tự động thay vì dựa vào giải thích thủ công đầy rủi ro của nhân viên sau khi sự cố xảy ra?
- Trách nhiệm Chủ sở hữu: Ai là “System Owner” chịu trách nhiệm cuối cùng về tính toàn vẹn dữ liệu của hệ thống, thay vì phó mặc hoàn toàn cho bộ phận IT?
Để chuyển các khuyến nghị QRM thành kế hoạch triển khai cụ thể, xem thêm tại nampham.net.
FAQ
Phần này gom các câu hỏi giúp QA và Ban Lãnh đạo tự kiểm tra nhanh về quản lý rủi ro chất lượng.
QRM là một quá trình có tính hệ thống để đánh giá, kiểm soát, thông tin và rà soát các nguy cơ đối với chất lượng thuốc trong suốt vòng đời sản phẩm theo hướng dẫn ICH Q9. Mục tiêu tối thượng của QRM là bảo vệ an toàn của người bệnh.
ICH Q9(R1) giữ nguyên các nguyên tắc gốc của bản ICH Q9 đầu tiên và bổ sung bốn nội dung: tính chính thức (formality) là một dải liên tục, ra quyết định dựa trên rủi ro, quản lý và giảm thiểu tính chủ quan, và rủi ro về khả năng cung ứng sản phẩm. Bản R1 cũng nhấn mạnh QRM không được dùng để biện minh cho thực hành vốn không được chấp nhận.
Mức độ nỗ lực, tính hình thức và hồ sơ tài liệu của quá trình QRM phải tương xứng với mức độ rủi ro. Theo ICH Q9(R1) mục 5.1, formality là một dải liên tục, được xác định bởi mức độ không chắc chắn, tầm quan trọng và độ phức tạp: vấn đề phức tạp, rủi ro cao dùng công cụ có cấu trúc như FMEA, HACCP; vấn đề ít bất định có thể ghi ngắn gọn trong hồ sơ chất lượng hiện có. Hạn chế nguồn lực không được dùng làm lý do hạ mức formality.
Bên cạnh các nguyên tắc truyền thống, dự thảo EU GMP Chapter 4 (2025) bổ sung nguyên tắc Traceable (Tính truy xuất): phải ghi được cả giá trị trước và sau khi thay đổi. Tính đến giữa năm 2026, ALCOA++ được xem là “tín hiệu sẵn sàng” hơn là một yêu cầu pháp lý đã hoàn thiện toàn cầu.
GAMP 5 phân loại phần mềm theo Category 1 (hạ tầng), Category 3 (không cấu hình), Category 4 (có cấu hình như LIMS, ERP, MES) và Category 5 (tùy chỉnh). Nhóm 5 có rủi ro cao nhất, cần kiểm soát toàn bộ vòng đời. GAMP 5 Second Edition khuyến khích xem phân loại như một dải liên tục dựa trên tư duy phản biện.
Không. Theo EU GMP Annex 16, mỗi lô thành phẩm phải được Qualified Person chứng nhận trước khi xuất xưởng để bán hoặc cung ứng tại EU. Dự thảo EU GMP Annex 22 (tham vấn 07/07–07/10/2025) chỉ chấp nhận mô hình AI tĩnh, cho kết quả tất định trong ứng dụng GMP trọng yếu; AI tạo sinh/LLM không nên dùng cho ứng dụng trọng yếu, và nếu dùng ở ứng dụng không trọng yếu thì người có chuyên môn phải chịu trách nhiệm kiểm tra kết quả (Human-in-the-loop).
Ghi Chú Minh Bạch
Phần này làm rõ nguồn tham chiếu và ranh giới áp dụng của bài viết.
Nguồn quy định chính (Primary Regulatory)
- ICH Q9(R1), Quality Risk Management, Step 4 (2023) — ICH Q9(R1) Guideline.
- ICH Quality Guidelines (Q8–Q14) — ICH.
- 21 CFR Part 11, Electronic Records and Electronic Signatures — eCFR.
- 21 CFR Part 211.188, Batch production and control records — eCFR.
- EU GMP Annex 11, Computerised Systems (revision January 2011) — EU GMP Annex 11.
- PIC/S PI 041-1, Good Practices for Data Management and Integrity — PIC/S.
- FDA CSA Guidance, Computer Software Assurance for Production and Quality Management System Software (02/2026, dành cho thiết bị y tế, 21 CFR Part 820) — FDA.
- WHO GMP — Norms and standards for pharmaceuticals — WHO.
Tài liệu tham khảo khác
- ISPE GAMP 5 Second Edition — ISPE.
Nguồn Việt Nam
- Cổng TTĐT Chính phủ, Thông tư 28/2025/TT-BYT về Thực hành tốt sản xuất thuốc, nguyên liệu làm thuốc — Thông tư 28/2025/TT-BYT.
Ghi chú về mức độ chắc chắn của số liệu
- ALCOA++ (nguyên tắc thứ 10 Traceable) và EU GMP Annex 22 là dự thảo/readiness signal, chưa phải yêu cầu pháp lý đã hoàn thiện toàn cầu tính đến giữa 2026.
Tác giả
Phạm Đức Phương Nam
Chức danh
Kỹ sư Tự động hóa chuyên ngành nhà máy dược GMP · Sales Manager tại ESTC (nhóm ESEC)
Chuyên môn
Quality Risk Management, GMP Compliance, Data Integrity, Computer System Validation, Pharma 4.0
Website
nampham.net
Tuyên bố miễn trừ trách nhiệm y tế: Nội dung bài viết này chỉ cung cấp thông tin tham khảo về quản lý chất lượng trong sản xuất dược phẩm. Không thay thế tư vấn chuyên môn pháp lý hoặc y tế. Hãy tham khảo ý kiến chuyên gia GMP trước khi áp dụng.


